Список сокращений
АПФ | - Ангиотензинпревращающий фермент |
|---|---|
ATTR-ПН АД | - Транстиретиновая семейная амилоидная полинейропатия - Аутосомно-доминантный тип наследования |
ТТР | - Транстиретин |
ПНП | - Полинейропатия |
КТС | - Карпальный туннельный синдром |
КМ | - Кардиомиопатия |
ЭНМГ | - Электронейромиография |
ЭКГ ЭХО-КГ | - Электрокардиография - Эхокардиография |
ЖКТ | - Желудочно-кишечный тракт |
ЦНС | - Центральная нервная система |
ПНС | - Периферическая нервная система |
ССС | - Сердечно-сосудистая система |
ЧСС | - Частота сердечных сокращений |
Термины и определения
Амилоидоз — нарушение белкового обмена, сопровождающееся образованием в тканях специфического белково-полисахаридного комплекса (амилоида) фибриллярной структуры, характеризующегося высокой упорядоченностью фибрилл толщиной 5–10 нм благодаря обилию β-складчатой конформации во вторичной структуре основного белка-амилоидообразователя. Различают амилоидоз локальный (источник продукции амилоида располагается в самой пораженной ткани) и системный (образование амилоида в тканях обусловлено поступлением белка-предшественника амилоида с кровью); первичный (идиопатический и ассоциированный с множественной миеломой и другими В-лимфоцитарными гемобластозами), вторичный (развивается на фоне основного заболевания, чаще воспалительного) и наследственный (обусловлен мутацией в гене, кодирующем соответствующий белок).
Транстиретин — тетрамерный белок, состоящий из 4 идентичных субъединиц, каждая из которых включает 127 аминокислотных остатков и содержит бета-структуру, и выполняющий функцию транспортного белка тироксина и ретинола.
Транстиретиновая семейная амилоидная полинейропатия — наиболее часто встречаемая форма семейного амилоидоза, мультисистемное заболевание, ассоциированное с патогенными вариантами гена транстиретина, при котором в разных комбинациях развивается симптомокомплекс поражения периферических нервов, ЦНС, желудочно-кишечного тракта, сердца, почек и глаз.
Карпальный туннельный синдром — компрессионно-ишемическая нейропатия, при которой срединный нерв подвергается локальной компрессии на уровне лучезапястного сустава в карпальном канале, образованном костями запястья и удерживателем сухожилий сгибателей пальцев кисти. Карпальный туннельный синдром является характерным для ATTR-ПН клиническим проявлением, часто развивается с двух сторон или сопутствует полинейропатии.
Амилоидная кардиомиопатия — форма системного нарушения белкового обмена с преимущественным отложением белка бета-фибриллярной структуры (амилоида) в тканях сердца (миокарде, эндокарде, перикарде), аорте и стенках коронарных сосудов.
Тафамидис — препарат, применяемый для лечения ATTR-ПН, являющийся селективным стабилизатором транстиретина. Тафамидис с отрицательной кооперативностью связывается с двумя тироксинсвязывающими участками ТТР в нативной (тетрамерной) форме, что предотвращает диссоциацию комплекса на мономеры и замедляет амилоидогенез.
Эплонтерсен — препарат из класса блокаторов синтеза ТТР (сайленсеров), применяемый для лечения взрослых пациентов с полинейропатией, связанной с наследственным транстиретиновым амилоидозом (ATTR-ПН). Эплонтерсен селективно связывается с отрезком мРНК транстиретина, приводя к деградации фрагмента ТТР дикого и наследственного типов и снижению концентрации ТТР в сыворотке крови.
Трансплантация печени — метод лечения ATTR-ПН, в ходе которого проводится пересадка донорской печени на место удалённой печени реципиента. Эффективность метода заключается в замещении клеток печени с патологическим генотипом, что приводит к исключению основного источника синтеза измененного нестабильного белка из патологического процесса.
OMIM — англ. Online Mendelian Inheritance in Man, онлайн-версия медицинской базы данных «Менделевское наследование у человека», в которой собирается информация об известных наследственных заболеваниях и генах, ответственных за их развитие.
1. Краткая информация по заболеванию или состоянию
1.1 Определение заболевания или состояния
Транстиретиновая семейная амилоидная полинейропатия (ATTR-ПН) — прогрессирующее системное наследственное заболевание, в основе которого лежит внеклеточное отложение фибриллярного белка (амилоида) преимущественно в волокна периферических нервов, а также в клетки сердца, ЖКТ, почек и глаз, что приводит к нарушению их функции разной степени выраженности [1-5].
1.2 Этиология и патогенез заболевания или состояния (группы заболеваний или состояний)
Развитие ATTR-ПН обусловлено гетерозиготными патогенными вариантами в гене TTR (18q12.1), который кодирует структуру белка транстиретина (ТТР), синтезируемого преимущественно клетками печени и, в значительно меньшей степени (< 5 %), сосудистыми сплетениями головного мозга и пигментным эпителием сетчатки глаза из составляющей фракции преальбумина. На сегодняшний день описано более 130 патогенных вариантов в гене TTR, приводящих к нейрогенному фенотипу [1-5]. Ген ТТR локализован на длинном плече 18 хромосомы, для развития ATTR-ПН достаточно наличие патогенного варианта в одной копии гена (гетерозиготное состояние). Заболевание наследуется по аутосомно-доминантному типу, риск передачи заболевания для любого из детей пациента составляет 50 %. Лица мужского и женского пола поражаются с равной частотой [4, 6].
ТТР — тетрамерный белок, состоящий из 4 идентичных субъединиц, каждая из которых включает 127 аминокислотных остатков и содержит бета-структуру. ТТР выполняет функцию транспортного белка тироксина и ретинола [7]. Патогенные варианты приводят к конформационным изменениям белка, к термодинамической нестабильности тетрамера и распаду его на олигомеры и мономеры. Преципитация белка и последующая полимеризация заканчиваются образованием амилоидных фибрилл, которые оказывают прямое повреждающее действие на структуры тканей путем компрессии, а также приводят к облитерации сосудов и, как следствие, к ишемии. С другой стороны исследования показывают, что не фибриллы амилоида, а именно низкомолекулярные олигомеры ТТР вызывают активацию вольтаж-зависимых кальциевых каналов, приводя к гибели клетки. Особенности распределения амилоида в органах и тканях связывают с типом амилоидогенного патогенного варианта [4, 8]. При ATTR-ПН депозиты амилоида преимущественно откладываются в эпиневрии, периневрии, эндоневрии нервных волокон разного типа, приводя к прогрессирующей аксональной дегенерации толстых и тонких волокон периферических нервов. Отложение амилоида при ATTR-ПН отмечается и в клетках других органов-мишеней (сердца, почек, глаз, ЦНС), что определяет фенотипическую гетерогенность заболевания [4, 9-12].
Для ATTR-ПН характерен широкий спектр каузативных вариантов [2, 4, 8, 9]. Наиболее распространенной является замена метионина на валин в положении 30 (Val30Met), встречающаяся примерно у 50 % пациентов и идентифицированная в эндемичных по данному заболеванию регионах Португалии, Кипра и Майорки. В неэндемичных странах, таких как Франция, Италия, Германия и Япония, отмечают более широкий спектр каузативных вариантов [13].
При некоторых генетических вариантах в клинической картине заболевания преобладает кардиомиопатия (например, Val122Ile, Ile68Leu, Thr60Ala, Leu111Met), в то время как другие связаны в первую очередь с ПНП (например, Val30Met), но оба проявления заболевания могут наблюдаться в различных соотношениях [4, 8, 9]. Клиническая картина может изменяться в течение жизни, так как амилоид продолжает накапливаться в других тканях; может наблюдаться вариабельность симптомов в пределах одной семьи. Пенетрантность заболевания различна в различных регионах и разных семьях. Если пенетрантность составляет меньше 100 %, носители патогенных вариантов в гене TTR могут доживать до преклонного возраста без признаков заболевания, однако у их детей возможны проявления заболевания [9]. Феномен антиципации (утяжеление течения заболевания и более ранее начало в последующих поколениях) наблюдается в эндемичных регионах.
В России по данным лаборатории ДНК-диагностики ФГБНУ «Медико-генетический научный центр им. акад. Н.П. Бочкова», основанным на результатах молекулярно-генетического анализа 35 неродственных пробандов с ATTR-ПН из разных регионов РФ, установлено, что в 54,3 % случаев причиной болезни явился частый патогенный вариант Val30Met (аналогично большинству европейских стран); в 4 случаях обнаружен вариант Ile107Val (11,4 %); дважды встретились варианты Phe33Leu (5,7 %) и Ala81Val (5,7 %). Однократно выявлены варианты Ser23Asn, Ala25Thr, Val32Ala, Thr40Asn, Gly47Ala, Glu54Gln, Tyr69Phe, Glu92Lys, обусловившие по 2,8 % случаев каждый [4, 11].
1.3 Эпидемиология заболевания или состояния
Суммарная частота всех типов амилоидоза оценивается как 47/100 тыс. Частота встречаемости наследственных форм амилоидоза составляет по примерным подсчетам 1 на 1 млн. в год, при этом цифра значительно выше в эндемичных регионах. Предполагаемая распространенность ATTR-ПН во всем мире составляет 10 000 (1/1 000 000 человек), в Европе — не меньше 1 на 100 000 населения [13].
Первые случаи ATTR-ПН были описаны в 1952 г. португальским неврологом К. Андраде в Северной Португалии. В Швеции первый случай заболевания описан в 1965 г. К 1994 г. было диагностировано 1233 случая в Центре изучения амилоидоза в г. Порту (Португалия) [14, 15]. ATTR-ПН долгое время считалось эндемическим заболеванием с высокой распространенностью в Португалии и Швеции, однако прогресс в молекулярно-генетической диагностике и накопление знаний относительно ATTR-ПН привели к тому, что заболевание в настоящий момент диагностируется во всем мире [13].
За период 2010-2016 гг. средний уровень заболеваемости ATTR-ПН в Португалии составил 0,87/100 000 (95 % ДИ 0,68-1,10). Доля случаев с поздним началом (возраст ≥ 50 лет) среди заболевших составила 28,7 %. Расчетная общая распространенность в 2016 г. составила 22,93 на 100 000 взрослых жителей (95 % ДИ 21,90–23,99) [14].
Распространенность ATTR-ПН в Японии оценивается в 0,87-1,1 на 1 000 000 человек. Самая высокая распространенность была в префектуре Нагано (11–15,5), за ней следовала Кумамото (10,1–10,3), а затем Исикава (3,5–4,2) [16, 17]. В Испании (Балеарские острова) в период с 1976 по 2003 год диагностировано 144 случая ATTR-ПН [18]. На 1 декабря 2003 г. распространенность болезни на Кипре составляла 3,72/100 000, а заболеваемость оценивалась в 0,69/100 000 в год [19]. Эпидемиологических исследований по распространенности ATTR-ПН в РФ не проводилось.
В эндемичных регионах (Португалия, Швеция, Кипр, Майорка, Япония) патогенный вариант Val30Met в гене ТТR является преобладающим с высокой пенетрантностью. В остальных регионах — случаи заболевания в основном спорадические, генетически гетерогенные, с относительно низкой пенетрантностью (11 % — с 50 лет) [4, 9, 11, 13].
1.4 Особенности кодирования заболевания или состояния
МКБ-10: E85.1 – Невропатический наследственный семейный амилоидоз
1.5 Классификация заболевания или состояния
В основу современной классификации амилоидоза (ВОЗ, 2003) положен принцип специфичности основного фибриллярного белка амилоида (табл. 1).
Таблица 1. Классификация амилоидоза [5, 11].
Белок амилоида | Белок-предшественник | Клиническая форма амилоидоза |
|---|---|---|
АА | SAA-белок | Вторичный амилоидоз при хронических воспалительных заболеваниях, в том числе периодической болезни и синдроме Макла-Уэллса |
AL | λ, к-легкие цепи иммуноглобулинов | Амилоидоз при плазмоклеточных дискразиях идиопатический, при миеломной болезни и макроглобулинемии Вальденстрема |
ATTR | Транстиретин | Семейные формы полиневропатического, кардиопатического и др. амилоидоза, системный старческий амилоидоз |
Аβ2М | β2-микроглобулин | Диализный амилоидоз |
AGel | Гелсолин | Финская семейная амилоидная полиневропатия |
AApoAI | Аполипопротеин A-I | Амилоидная полиневропатия (III тип по van Allen, 1956) |
Afib | Фибриноген | Амилоидная нефропатия |
Aβ2 | β белок | Болезнь Альцгеймера, синдром Дауна, наследственные кровоизлияния в мозг с амилоидозом |
APrPScr | Прионовый белок | Болезнь Крейтцфельда-Якоба, болезнь Герстманна-Штраусслера-Шейнкера |
AANF | Предсердный натрийуретический фактор | Изолированный амилоидоз предсердий |
AIAPP | Амилин | Изолированный амилоидоз в островках Лангерганса при сахарном диабете 2 типа, инсулиноме |
ACal | Прокальцитонин | При медуллярном раке щитовидной железы |
Acys | Цистатин С | Наследственные кровоизлияния в мозг с амилоидозом (Исландия) |
Выделяют не меньше 10 наследственных форм амилоидоза (табл. 2).
Таблица 2. Наследственные формы амилоидоза [5, 11].
Генетический вариант | Тип наследования | Ген (локус) | Белок |
|---|---|---|---|
Транстиретиновая семейная амилоидная полинейропатия (OMIM #105210) | АД | TTR (18q12.1) | Транстиретин |
Наследственный системный амилоидоз 2 типа (OMIM #105200) | АД | APOA1 (11q23.3) | Аполипопротеин А1 |
Почечный амилоидоз (OMIM #105200) | АД | LYZ (12q15) | Лизоцим |
Семейный висцеральный амилоидоз (OMIM #105200) | АД | FGA (4q31.3) | Фибриноген |
Семейный висцеральный амилоидоз (OMIM #105200) | АД | B2M (15q21.1) | Бета-2-микроглобулин |
Амилоидоз, финский тип (OMIM #105120) | АД | GSN (9q33.2) | Гелзолин |
Церебральная амилоидная ангиопатия (OMIM # 605714) | АД | APP (21q21.3) | Амилоид бетта a4 |
Церебральная амилоидная ангиопатия (OMIM # 105150) | АД | CST3 (20p11.21) | Цистатин С |
Церебральная амилоидная ангиопатия (OMIM # 137440) | АД | PRNP (20p13) | Прионный белок |
Церебральная амилоидная ангиопатия (Семейная британская деменция) (# 176500) Церебральная амилоидная ангиопатия 2 типа (Семейная датская деменция) (# 117300) | АД | ITM2B (13q14.2) | Integral membrane protein 2B |
AApoCII амилоидоз | АД | APOC2 (19q13.32) | Аполипопротеин C II |
AApoCIII амилоидоз | АД | APOC3 (11q23.3) | Аполипопротеин C III |
Почечный амилоидоз, ассоциированный с Аполипопротеином A-II Variant | АД | APOA2 (1q23.3) | Аполипопротеин A-II |
*Названия генетических вариантов наследственных форм амилоидоза и белковых продуктов соответствующих генов приводятся согласно базе OMIM. **Cамый частый генетический вариант наследственного амилоидоза – транстиретиновый. Примечание. АД – аутосомно-доминантный.
1.6 Клиническая картина заболевания или состояния
Для ATTR-ПН характерны мультисистемность клинических проявлений и фенотипическая гетерогенность. С целью объяснения наблюдаемой фенотипической гетерогенности носителей наиболее частого варианта Val30Met выдвинуты различные гипотезы: влияние генов-модификаторов, родительское происхождение вариантов, гендерный эффект, вклад некодирующих регуляторных вариантов, моноаллельная экспрессия гена, внешние факторы [2, 4, 5, 8, 11, 12]. Однако точной причины такого явления до настоящего времени не установлено.
ATTR-ПН характеризуют вариабельный возраст дебюта (диапазон от 20 до 70 лет) и неполная пенетрантность. Возраст начала заболевания сильно различается даже в этнически идентичных популяциях с одним и тем же патогенным вариантом в гене ТТR [2, 4, 8].
Основным клиническим проявлением ATTR-ПН является дистальная прогрессирующая по восходящему типу симметричная сенсомоторная полинейропатия, при которой в разной степени поражаются как толстые, так и тонкие нервные волокна.
Клиническими симптомами поражения тонких нервных волокон являются [2-5, 10-12, 20]:
нейропатический болевой синдром; парестезии и жжение дистальных отделов конечностей;
ортостатическая гипотензия, фиксированная тахикардия;
желудочно-кишечные расстройства: запоры, чередующиеся с диареей, приступы тошноты и рвоты, задержка опорожнения желудка, нарушение моторики ЖКТ;
тазовые нарушения (задержка или недержание мочи, нейрогенный мочевой пузырь);
эректильная дисфункция, импотенция;
нарушение потоотделения, ангидроз.
Клинически проявлениями поражения толстых нервных волокон являются [2-5, 10-12, 20]:
дистальный симметричный тетрапарез, более выраженный в нижних конечностях;
гипотрофия и гипотония мышц конечностей, арефлексия;
нарушение поверхностной болевой и глубокой чувствительности по полиневритическому типу, сенситивная атаксия.
Отложение амилоида в связочном аппарате обуславливает развитие клинической картины карпального туннельного синдрома, разрыва сухожилий мышц, стеноза позвоночного канала. В ряде случаев указанные нарушения могут быть первым проявлением ATTR-ПН, и особенно выражены у больных с такими вариантами в гене ТТR, как p.Leu78His, p.Leu78Arg, p.Lys90Asn, p.Ile104Ser, p.Ile127Val, p.Tyr134His [4, 8, 10, 21].
При ATTR-ПН на любой стадии болезни характерно разной степени выраженности поражение и других органов и систем:
1) сердца (фенотип рестриктивной и/или гипертрофической кардиомиопатии, утолщение стенки левого желудочка сердца, разные типы нарушения сердечной проводимости, сердечная недостаточность, аортальный стеноз) [2, 4, 5, 10, 22];
2) ЖКТ (тошнота и рвота, быстрое насыщение, чередование постпрандиальной диареи и констипации, синдром раздраженного кишечника, непреднамеренное снижение массы тела) [2, 4, 5, 10, 23];
3) почек (протеинурия, нефропатия, почечная недостаточность) [2, 4, 5, 10];
4) глаз (помутнение стекловидного тела, глаукома, зрачковые нарушения, кератоконъюнктивит, язвы роговицы) [2, 4, 5, 10, 24-26];
5) ЦНС (когнитивные нарушения, головная боль, ишемический или геморрагический инсульт, эпилептические припадки, гидроцефалия, атаксия) [2, 4, 5, 10].
Выделяют 4 стадии ATTR-ПН [1-5]:
0 − бессимптомная (субклиническая);
I − нижний вялый парапарез с минимальными нарушениями ходьбы, дополнительная опора не требуется;
II − вялый тетрапарез, более выраженный в нижних конечностях, пациенту требуется при ходьбе опора на трость или костыль;
III − выраженный неврологический дефицит, пациент не способен самостоятельно передвигаться, прикован к постели или инвалидному креслу.
ПНП при ATTR-ПН может прогрессировать в течение 10–20 лет. На поздней стадии заболевания развивается кахексия. Причинами смерти пациентов являются сердечная или почечная недостаточность, а также инфекционные осложнения [1-5].
2. Диагностика, медицинские показания и противопоказания к применению методов диагностики
Критерии установления диагноза и состояния: наличие у пациента клинических проявлений полинейропатии с признаками вегетативной дисфункции/нейропатии тонких волокон/полинейропатии и карпального туннельного синдрома или отягощенного семейного анамнеза по ATTR-ПН в сочетании с выявлением патогенного (вероятно-патогенного) варианта в гене TTR является основанием подтверждением диагноза.
2.1 Жалобы и анамнез
Рекомендуется проводить дифференциальную диагностику с ATTR-ПН у взрослых пациентов с жалобами на прогрессирующие чувствительные, вегетативные и двигательные полиневритические нарушения с целью своевременной диагностики заболевания [1-5, 10, 27].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: пациенты предъявляют жалобы на непреднамеренное снижение веса, слабость мышц рук и преимущественно ног, изменение походки; на онемение, снижение чувствительности кистей и стоп, неустойчивость при ходьбе. Характерны жалобы на нейропатическую боль, сопутствующее нарушение функции сердечно-сосудистой системы и ЖКТ. При опросе следует обращать внимание на темп прогрессирования симптомов, наличие сопутствующих соматических заболеваний, оценить токсикологический и онкологический анамнез. Болезнь дебютирует чаще всего в возрасте 30 лет и старше.
Рекомендуется проводить дифференциальную диагностику с ATTR-ПН у пациентов с жалобами на нарушение чувствительности 1-3 пальцев кистей, похудание и слабость мышц возвышения большого пальца, боль в кисти с одной или двух сторон с целью своевременной диагностики заболевания [1-5, 10, 27].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: возможно наличие сопутствующих полиневритических жалоб, а также жалоб на нарушение функции органов ССС и ЖКТ. Так как карпальный туннельный синдром является распространенным заболеванием в популяции, целесообразно подозревать ATTR-ПН у пациента с прогрессирующим чаще двусторонним карпальным туннельным синдромом, рефрактерным к стандартным методам лечения, назначенным согласно тяжести поражения.
Рекомендуется проводить дифференциальную диагностику с ATTR-ПН у пациентов с характерными жалобами и отягощенным по амилоидозу семейным анамнезом с целью своевременной диагностики болезни [1-5, 27, 28].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: при опросе следует уточнить наличие у близких родственников прогрессирующей полинейропатии, болезней сердца, смертей в возрасте до 50 лет от сердечно-сосудистой недостаточности.
2.2 Физикальное обследование
Рекомендуется проводить общий осмотр (визуальное исследование при патологии периферической нервной системы) и оценку неврологического статуса с целью выявления характерных для болезни симптомов [1-5, 27].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: необходимо оценивать индекс массы тела, обращать внимание на состояние кожи и её придатков, наличие отеков и костно-суставных деформаций. Оценка неврологического статуса проводится по стандартной методике. Важно анализировать функции вегетативной нервной системы. Анализ функции вегетативной нервной системы при осмотре заключается в определении степени потоотделения, измерении частоты сердечных сокращений (ЧСС), проведении гипервентиляционной, ортостатической пробы [29].
2.3 Лабораторные исследования
Рекомендуется проведение молекулярно-генетического исследования гена ТТR (определение вариантов генов в образце биологического материала другом или неуточненном, неклассифицированное в других рубриках, методом секвенирования по Сенгеру, методом таргетного высокопроизводительного секвенирования, методом полноэкзомного высокопроизводительного секвенирования или методом высокопроизводительного секвенирования) всем пациентам с прогрессирующей полинейропатией и клиническим подозрением на ATTR-ПН с целью подтверждения диагноза [1-5, 11].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: оптимальным молекулярно-генетическим методом анализа гена TTR является прямое секвенирование по Сенгеру всех кодирующих участков и областей экзон-интронных соединений гена. Также возможно определение вариантов генов в образце биологического материала другом или неуточненном, неклассифицированное в других рубриках, методом секвенирования по Сенгеру, методом таргетного высокопроизводительного секвенирования, методом полноэкзомного высокопроизводительного секвенирования или методом высокопроизводительного секвенирования. Для развития ATTR-ПН достаточно наличие патогенного варианта в одной копии гена (гетерозиготное состояние). Диагноз подтверждается при выявлении патогенного или вероятно-патогенного варианта в гене ТТR. Для определения тактики и объема молекулярно-генетической диагностики, интерпретации полученных результатов обязателен прием (осмотр, консультация) врача-генетика первичный и повторный.
Рекомендуется общий (клинический) анализ крови, анализ крови биохимический общетерапевтический (исследование активности аланинаминотрансферазы, аспартатаминотрансферазы, гамма-глутамилтрансферазы, лактатдегидрогеназы, щелочной фосфатазы, креатинкиназы в крови, исследование уровня креатинина в крови) пациентам с полинейропатией с целью дифференциальной диагностики и своевременного выявления патологических изменений [81].
УУР CУДД 4Уровень убедительности рекомендаций С (уровень достоверности доказательств – 4)
Комментарии: дифференциальный диагноз представлен в Приложении Г1. По клинико-анамнестическим показаниям список дополнительных лабораторных методов обследования может быть расширен. Исследования проводят при диагностике и далее в динамике не реже 1 раза в 6 месяцев или чаще, при необходимости.
Рекомендуется исследование уровня глюкозы, гликированного гемоглобина и определение уровня витамина В12 (цианокобаламин) в крови пациентам с клиническим подозрением на полинейропатию с целью дифференциальной диагностики между ATTR-ПН и другими частыми хроническими полинейропатиями (в первую очередь диабетической и В12-дефицитной) [4, 84-90].
УУР CУДД 4Уровень убедительности рекомендаций C (уровень достоверности доказательств – 4)
Комментарии: ATTR-ПН клинически может имитировать диабетическую и другие метаболически обусловленные полинейропатии. В клинических исследованиях и диагностических алгоритмах ATTR-ПН рутинно исключают сахарный диабет и дефицит витамина В12, что обосновывает проведение указанных лабораторных исследований у пациентов с подозрением на данное заболевание [4, 84-90].
Рекомендуется исследование уровня холестерина, триглицеридов, мочевой кислоты в крови пациентам с подозрением на ATTR-ПН с целью своевременного выявления патологических изменений [30].
УУР CУДД 4Уровень убедительности рекомендаций C (уровень достоверности доказательств – 4)
Комментарий: по мере прогрессирования поражения почек может отмечаться нарастание уровней триглицеридов, общего холестерина, мочевой кислоты в крови.
Рекомендуется проведение общего (клинического) анализа мочи, определение альбумина в моче, исследование уровня креатинина в крови и моче всем пациентам с прогрессирующей полинейропатией и подозрением на ATTR-ПН с целью исключения сопутствующего поражения почек [1-5, 30].
УУР CУДД 4Уровень убедительности рекомендаций C (уровень достоверности доказательств – 4)
Комментарий: микроальбуминурия – ранний признак поражения почек при ATTR-ПН, представляет собой 1 стадию амилоидной нефропатии. В 32-36 % случаев микроальбуминурия предшествует развитию ПНП у бессимптомных носителей патогенной мутации, в то время как у пациентов с развившейся ПНП микроальбуминурия встречается в 78 % случаев. При прогрессировании болезни в общем (клиническом) анализе мочи выявляется протеинурия. К особенностям амилоидоза почек относят редкость развития гематурии и лейкоцитурии [30]. Исследования проводят при диагностике и далее в динамике не реже 1 раза в 6 месяцев или чаще, при необходимости.
Рекомендуется определение соотношения белковых фракций методом электрофореза (исследование белковых фракций в крови методом электрофореза, исследование моноклональности легких цепей иммуноглобулинов в крови методом иммунофиксации, исследование моноклональности иммуноглобулинов в крови методом иммунофиксации) пациентам с прогрессирующей полинейропатией и подозрением на ATTR-ПН с дифференциально-диагностической целью и для исключения AL-амилоидоза [1-5].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: при выявлении моноклональной секреции и наличии легких цепей иммуноглобулинов пациенту требуется прием (осмотр, консультация) врача-гематолога первичный.
Рекомендуется исследование уровня тропонинов I, T в крови, N-терминального фрагмента натрийуретического пропептида мозгового (NT-proBNP) в крови пациентам с подтвержденным диагнозом ATTR-ПН с целью оценки прогрессирования заболевания [1-5, 81].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: динамический контроль уровня креатинина в крови, микроальбуминурии является важным прогностическим фактором оценки прогрессирования амилоидной нефропатии и ATTR-ПН в целом. Динамический контроль уровня сердечных тропонинов I, T в крови и концентрации натрийуретических пептидов (NT-proBNP) является лабораторным маркером оценки прогрессирования амилоидной кардиомиопатии при ATTR-ПН. Исследования проводят при первичной диагностике и далее в динамике не реже 1 раза в 6 месяцев или чаще, при необходимости.
2.4 Инструментальные исследования
Рекомендуется проведение электромиографии стимуляционной периферических нервов (электромиография стимуляционная (один нерв)) пациентам с прогрессирующей полинейропатией и подозрением на ATTR-ПН с целью уточнения уровня поражения периферического нейро-моторного аппарата, определения характера повреждения нервных волокон [1-5, 31].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: исследование проводят, как минимум, для следующих периферических нервов: n. medianus, n. ulnaris, n. tibialis, n. peroneus, n. suralis. Обязательно проведение электромиографии стимуляционной моторных и сенсорных волокон нервов, у больных ATTR-ПН часто выявляются ЭНМГ-признаки синдрома карпального канала обычно с двух сторон; результаты ЭНМГ-исследования периферических нервов в большинстве случаев относятся к аксональному типу поражения, для которого характерны низкие амплитуды моторных и сенсорных ответов при нормальных величинах латентностей моторных и сенсорных ответов, а также скоростей распространения возбуждения. Во время проведения ЭНМГ температура кожи должна поддерживаться в области ладони на уровне не ниже 33 С˚ и наружной лодыжки не ниже 30 С˚. Следует помнить, что функцию тонких нервных волокон ЭНМГ-исследование не оценивает. Для оценки функции вегетативных нервных волокон анализируют вариабельность ритма сердца и/ или проводят комплексное вегетативное кардиотестирование по D. Ewing (гипервентиляционная, ортостатическая проба, проба Вальсальвы, проба с глубоким управляемым дыханием, проба с изометрическим напряжением), вегетативные вызванные потенциалы (A05.24.002 регистрация соматосенсорных вызванных потенциалов двигательных нервов), количественное сенсорное тестирование (A01.24.004 исследование чувствительной и двигательной сферы при патологии периферической нервной системы), тилт тест, конфокальная микроскопия роговицы.
Рекомендуется проведение магнитно-резонансной томографии головного мозга с контрастированием пациентам с прогрессирующей полинейропатией и подозрением на ATTR-ПН при наличии сопутствующих клинических признаков поражения ЦНС с диагностической и дифференциально-диагностической целью [5].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется проведение электрокардиографии (регистрация электрокардиограммы), эхокардиографии трансторакальной пациентам с подозрением на ATTR-ПН с целью исключения амилоидной кардиомиопатии [37, 38].
УУР CУДД 4Уровень убедительности рекомендаций С (уровень достоверности доказательств – 4)
Комментарии: для амилоидной кардиомиопатии характерны следующие изменения:
- при ЭКГ — несоответствие между вольтажом (низкий вольтаж) и массой миокарда (гипертрофия); псевдоинфарктные изменения; нарушения сердечного ритма (наиболее частым проявлением является фибрилляция предсердий); нарушения проводимости;
- при ЭХО-КГ — выраженное необъяснимое бивентрикулярное утолщение стенок, утолщение стенки левого желудочка > 12 мм (при отсутствии анамнеза гипертонической болезни, гипертрофической кардиомиопатии, «спортивного сердца» и других состояний); умеренный выпот в перикарде; бивентрикулярная гипертрофия и утолщение клапанов сердца; феномен “apical sparing” (сохранение продольной деформации в области верхушки с одновременным значимым уменьшением данного показателя в базальных отделах); дилатация левого предсердия; низкий градиент при low flow аортальном стенозе; сократительная способность миокарда левого желудочка может быть как сохраненной, так и сниженной.
Рекомендуется проведение сцинтиграфии миокарда пациентам с подтвержденным диагнозом ATTR-ПН с целью выявления признаков ATTR-кардиомиопатии и проведения дифференциальной диагностики амилоидного поражения миокарда [91-93].
УУР AУДД 1Уровень убедительности рекомендаций А (уровень достоверности доказательств – 1)
Комментарии: для выявления амилоидного поражения миокарда у пациентов ХСН со сниженной фракцией выброса используют остеотропные радиофармацевтические препараты (группы соединения технеция (99mTc) (АТХ: V09BA) [91-93, 99-102]. Это золотой стандарт неинвазивной диагностики ATTR-кардиомиопатии. Ядерная сцинтиграфия с использованием соединений технеция (99mTc) (АТХ: V09BA) демонстрирует характерную картину поглощения в миокарде при наличии амилоида [4, 34-38, 73-79].
Рекомендуется ультразвуковое исследование почек при клиническом подозрении на ATTR-ПН с целью дифференциальной диагностики амилоидной нефропатии [94, 95].
УУР CУДД 4Уровень убедительности рекомендаций С (уровень достоверности доказательств – 4)
Рекомендуется сцинтиграфия почек и мочевыделительной системы пациентам с подтвержденным диагнозом ATTR-ПН с целью исключения амилоидной нефропатии [94, 95].
УУР CУДД 4Уровень убедительности рекомендаций С (уровень достоверности доказательств – 4)
Рекомендуется проведение эзофагогастродуоденоскопии с биопсией слизистой и подслизистой оболочки двенадцатиперстной кишки (биопсия двенадцатиперстной кишки с помощью эндоскопии, патолого-анатомическое исследование биопсийного (операционного) материала двенадцатиперстной кишки с применением гистохимических методов) пациентам с прогрессирующей полинейропатией и сопутствующим нарушением функции ЖКТ, при подозрении на ATTR-ПН, но отрицательном результате молекулярно-генетического исследования (отсутствие каузативных вариантов в гене ТТR), с целью обнаружения отложений амилоида и подтверждения диагноза амилоидоза, выявления дикого типа транстиретинового амилоидоза [1-5].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: нет специфических критериев для энтеропатии, обусловленной амилоидозом: при стандартных обследованиях ЖКТ (рентгенография/компьютерная томография органов брюшной полости, колоноскопия/эзофагогастродуоденоскопия) патогномоничных изменений не выявляется. В этой связи требуется проведение морфологического исследования (дополнительная информация ниже).
Рекомендуется определение ретинальной остроты зрения, проведение биомикроскопии глаза и глазного дна, офтальмотонометрии, статической периметрии и/или компьютерной периметрии пациентам с прогрессирующей полинейропатией и сопутствующими зрительными нарушениями, при подозрении на ATTR-ПН с целью исключения поражения глаз, характерных для заболевания [1-5, 40, 41].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется проведение электрокардиографии, эхокардиографии трансторакальной пациентам с подтвержденным диагнозом ATTR-ПН с целью оценки прогрессирования заболевания [1-5, 42, 78, 80].
УУР CУДД 4Уровень убедительности рекомендаций С (уровень достоверности доказательств – 4)
Комментарий: исследований проводят при первичной диагностике и далее в динамике не реже 1 раза в 6 месяцев. Динамический контроль функции сердца является важным прогностическим фактором оценки прогрессирования амилоидной кардиомиопатии при ATTR-ПН. Появление признаков амилоидной кардиомиопатии у пациентов с ATTR-ПН без ранее выявленных кардиальных изменений дает право пересмотра дозы тафамидиса для проведения специфической терапии.
Не рекомендуется проведение биопсии органов и тканей пациентам с достоверным диагнозом ATTR-ПН, подтвержденным молекулярно-генетическим методом [1-5].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется проведение биопсии подкожного жира передней стенки живота (биопсия кожи) или биопсии слюнной железы или биопсии двенадцатиперстной кишки с помощью эндоскопии или биопсия прямой кишки с помощью видеоэндоскопических технологий или биопсия периферического нерва или биопсия карпальной связки пациентам с прогрессирующей полинейропатией и системными соматическими нарушениями при отрицательном молекулярно-генетическом исследовании гена TTR, при подозрении на ATTR-ПН с целью обнаружения отложений амилоида, верификации «дикого типа» болезни или подтверждения другого типа системного амилоидоза [1-5, 10, 11, 43, 44].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: самой информативной является биопсия пораженного органа. Однако учитывая системность данного заболевания рационально использовать доступные ткани для выявления амилоидных отложений морфологически, таких как кожа и жировая клетчатка передней брюшной стенки, слизистая и подслизистая оболочка двенадцатиперстной и прямой кишки, слюнные железы. С целью выявления амилоида при морфологическом исследовании необходимо окрашивание препаратов ткани красителем конго красный с последующей микроскопией в поляризованном свете. Окончательный диагноз устанавливают при выявлении конгофильных масс, обладающих способностью к яблочно-зеленому или желтоватому свечению в поляризованном свете. Для дифференциальной диагностики АА-амилоидоза от AL- и ТТР-амилоидоза наиболее информативным методом является типирование амилоида при иммуногистохимическом исследовании. Поскольку некоторые антисыворотки могут давать перекрестные реакции с разными типами амилоида, исследование целесообразно проводить с панелью антисывороток. Для неспециализированных стационаров целесообразно применение панели антисывороток к SAA, разным типам тяжелых цепей иммуноглобулинов, легким цепям иммуноглобулинов λ и κ, транстиретину, фибриногену.
2.5 Иные исследования
Рекомендуется прием (осмотр, консультация) врача-генетика первичный и повторный пациентам с подозрением на ATTR-ПН с целью определения оптимального объема и тактики молекулярно-генетических исследований, интерпретации полученных результатов, проведения медико-генетического консультирования семьи [1-5].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: прием (осмотр, консультация) врача-генетика на этапе диагностики необходима для определения тактики ДНК-диагностики и последующей корректной интерпретации результатов молекулярно-генетических исследований, определения генетических рисков в семье.
Рекомендуется прием (осмотр, консультация) врача-невролога первичный и повторный, при необходимости, всем пациентам с прогрессирующей полинейропатией, а также с другими симптомами, при клиническом подозрении на ATTR-ПН, с целью обследования и проведения дифференциальной диагностики [1-5].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется прием (осмотр, консультация) врача-кардиолога первичный и повторный, при необходимости, всем пациентам при подозрении на ATTR-ПН с целью своевременного выявления поражений сердечно-сосудистой системы [1-5].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: особое внимание стоит уделять своевременному выявлению амилоидной кардиомиопатии.
Рекомендуется прием (осмотр, консультация) врача-нефролога первичный и повторный, при необходимости, всем пациентам при подозрении на ATTR-ПН с целью своевременного выявления поражений почек [1-5].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: для АТТR-нефропатии свойственно поэтапное прогрессирование с появления микроальбуминурии, протеинурии, с последующим нарушением концентрационной функции, повышением уровня креатинина и развитием терминальной почечной недостаточности. Своевременное выявление нефропатии также важно с целью обеспечения оптимальной коррекции фармакотерапии с учетом выделительной функции почек [4]. При подтверждении заболевания и наличии симптомов прием (осмотр, консультация) врача-нефролога необходима не реже 1 раза в 6 месяцев [30].
Рекомендуется прием (осмотр, консультация) врача-гастроэнтеролога первичный и повторный, при необходимости, всем пациентам при подозрении на ATTR-ПН с целью своевременного выявления поражения ЖКТ [1-5].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется прием (осмотр, консультация) врача-офтальмолога первичный и повторный, при необходимости, всем пациентам при подозрении на ATTR-ПН с целью выявления поражения органов зрения [1-5].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется прием (осмотр, консультация) врача-терапевта первичный и повторный, при необходимости, пациентам, имеющим сопутствующие соматическими нарушениями, при подозрении на ATTR-ПН с целью определения системного поражения органов и систем [1-5].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется проводить дифференциальную диагностику с другими неврологическими заболеваниями пациентам с подозрением на ATTR-ПН с целью уточнения диагноза [1-5].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: дифференциальная диагностика указана в Приложении А3.
3. Лечение, включая медикаментозную и немедикаментозную терапии, диетотерапию, обезболивание
3.1 Патогенетическая медикаментозная терапия
Для ATTR-ПН разработана патогенетическая терапия. В настоящий момент в РФ доступны три метода [1-5]:
• пероральный пожизненный прием препарата Тафамидис;
• пожизненный прием препарата Эплонтерсен в виде самостоятельных подкожных инъекций с помощью автоматической шприц-ручки;
• трансплантация печени.
Рекомендуется прием (осмотр, консультация) врача-невролога первичный и повторный всем пациентам с подтвержденным диагнозом ATTR-ПН, с целью назначения патогенетической терапии и последующего контроля ее эффективности и безопасности [1-5].
Комментарий: всем пациентам с подтвержденным диагнозом ATTR-ПН необходимо проводить оценку тяжести невропатических нарушений с контрольной оценкой каждые 6 месяцев с целью коррекции проводимой терапии [96]. Увеличение результата оценки на 7-16 пунктов говорит об ухудшении состояния пациента и необходимости пересмотра текущей терапии [96].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется назначение препарата N07XX08 Тафамидис всем пациентам с подтвержденным молекулярно-генетическим методом диагнозом ATTR-ПН на 1, 2 и 3 стадиях болезни перорально в суточной дозе 20 мг, вне зависимости от приема пищи в поддерживающем непрерывном пожизненном режиме приема, с целью патогенетической терапии [45-51, 82].
УУР BУДД 2Уровень убедительности рекомендаций В (уровень достоверности доказательств – 2)
Комментарий: тафамидис является патогенетическим препаратом для терапии ATTR-ПН. Тафамидис замедляет прогрессирование болезни путем селективного связывания с тироксинсвязывающим сайтом белка ТТР и стабилизации тетрамера ТТР как дикого, так и мутантного типов. Подготовки к терапии и дополнительного обследования перед началом лечения не требуется.
Рекомендуется назначение препарата N07XX08 Тафамидис всем пациентам с подтвержденным молекулярно-генетическим методом диагнозом ATTR-ПН, либо с «диким типом» транстиретинового амилоидоза, на 1, 2 и 3 стадиях болезни, с наличием сопутствующей амилоидной кардиомиопатии, подтвержденной клинико-инструментальными методами, в суточной дозе 61 мг перорально (соответствует 80 мг тафамидиса меглюмина), вне зависимости от приема пищи, в поддерживающем непрерывном пожизненном режиме приема, с целью патогенетической терапии [52-59, 82].
УУР BУДД 2Уровень убедительности рекомендаций В (уровень достоверности доказательств – 2)
Наличие кардиомиопатии у пациента с ATTR-ПН требует назначения препарата Тафамидис в дозе именно 61 мг ввиду того, что доза 20 мг существенного влияния на кардиологические симптомы не оказывает. При этом кардиальная патология является основным фактором, ограничивающим продолжительность жизни пациентов с ATTR-ПН и «диким типом» транстиретинового амилоидоза.
Рекомендуется назначение препарата Эплонтерсен пациентам с подтвержденным молекулярно-генетическим методом диагнозом ATTR-ПН на 1, 2 и 3 стадиях болезни подкожно 45 мг один раз в месяц в непрерывном режиме приема для снижения прогрессирования полинейропатии и улучшения качества жизни [2, 96-98].
УУР BУДД 3Уровень убедительности рекомендаций В (уровень достоверности доказательств – 3)
Комментарий: согласно клиническим рекомендациям Международного общества по амилоидозу, пациентам с ATTR-ПН на 1 и 2 стадиях болезни назначаются представители класса сайленсеров (АТХ N07XX Прочие препараты для лечения заболеваний нервной системы) в соответствии решением лечащего врача и локальными законодательными документами [73]. Препарат Эплонтерсен является представителем класса сайленсеров, который зарегистрирован в РФ для терапии взрослых пациентов с ATTR-ПН [76]. Препарат Эплонтерсен действует путём блокирования синтеза транстиретина на уровне РНК, предотвращая образование амилоида, как вариантного, так и дикого типа.
Эплонтерсен применяется у пациентов с различными вариантами гена и на разных стадиях заболевания, в том числе у пациентов, ранее получавших стабилизаторы. Препарат обеспечивает выраженное устойчивое снижение сывороточной концентрации транстиретина на ~80 %. На фоне терапии Эплонтерсеном отмечается замедление прогрессирования транстиретиновой амилоидной полинейропатии по комплексным неврологическим показателям, а также улучшение показателей качества жизни. У пациентов наблюдается значимое замедление прогрессирования полинейропатии по комплексному показателю шкалы mNIS+7 и значимое улучшение показателей качества жизни по шкале Norfolk QoL-DN. Эплонтерсен применяют в том числе у пациентов со смешанным фенотипом заболевания (полинейропатия и кардиомиопатия) в той же дозе, что и у пациентов с транстиретиновой полинейропатией. Данные об эффективности аналогичной дозы у пациентов с транстиретиновой амилоидной кардиомиопатией в отношении снижения риска от сердечно-сосудистых событий продолжают накапливаться.
3.2 Хирургическое патогенетическое лечение
Рекомендуется проводить трансплантацию печени ортотопическую пациентам с достоверным диагнозом ATTR-ПН, подтвержденным молекулярно-генетическим методом, в возрасте до 50 лет, с небольшой длительностью заболевания, нормальным индексом массы тела, генетическим вариантом Val30Met, на 1 или 2 стадии болезни, с целью патогенетического лечения [60-65].
УУР CУДД 4Уровень убедительности рекомендаций С (уровень достоверности доказательств – 4)
Комментарий: эффективность метода заключается в замещении клеток печени с патологическим генотипом, т.е. в исключении основного источника синтеза измененного нестабильного белка. Показано, что общая 5-летняя выживаемость составляет приблизительно 100 % для пациентов с Val30Met вариантом и 59 % для пациентов с другими генетическими изменениями. Основными причинами постоперативной смертности являются сердечно-сосудистые события (29 %) и септицемия (26 %). Однако трансплантация печени не предотвращает прогрессирование кардиологических расстройств (некоторым пациентам с не-Val30Met-вариантом и кардиомиопатией может быть показана комбинированная трансплантация печени и сердца). Поражение глаз и ЦНС также часто прогрессирует и/или развивается после трансплантации печени, поскольку продолжается локальный синтез патологического ТТР в эпителии сетчатки и сосудистом сплетении мозга. По результатам Мирового регистра трансплантации (n = 2044), 20-летняя выживаемость пациентов с ATTR-ПН составила 55,3 %. Трансплантация печени эффективна, но имеет большой перечень ограничений, а также разную выживаемость при разных генетических вариантах. Наилучшие результаты достигаются в случае, если процедура проводилась у молодых пациентов, у которых болезнь не достигла 3 стадии.
Не рекомендуется проводить трансплантацию печени ортотопическую пациентам с достоверным диагнозом ATTR-ПН, подтвержденным молекулярно-генетическим методом, старше 50 лет, длительным катамнезом болезни (больше 5 лет), на 3 стадии заболевания при наличии тяжелой полинейропатии (3 стадия), ортостатической гипотензии, хронической сердечной недостаточности, удлинения комплекса QRS более 120 мс и утолщением межжелудочковой перегородки, с целью предотвращения ухудшения состояния и тяжелых нежелательных явлений [1-5, 60-65].
УУР CУДД 4Уровень убедительности рекомендаций С (уровень достоверности доказательств – 4)
3.3 Симптоматическая терапия и обезболивание
Рекомендуется назначение препаратов группы M01A нестероидные противовоспалительные и противоревматические препараты и/или препараты группы N02B другие анальгетики и антипиретики, согласно инструкции, пациентам с подтвержденным диагнозом ATTR-ПН с болевым синдромом (ноцицептивной болью) с целью лечения болевого синдрома и улучшения качества жизни [66, 83].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: при назначении препаратов следует учитывая риск падений у пациентов с ATTR-ПН, имеющих ортостатическую гипотензию [66, 83].
Рекомендуется назначение препаратов групп N06AA неселективные ингибиторы обратного захвата моноаминов (N06AA09 Амитриптилин**), N03AX другие противоэпилептические препараты (N03AX12 Габапентин), N02B другие анальгетики и антипиретики (N02BF02 Прегабалин**), N06AB селективные ингибиторы обратного захвата серотонина пациентам с подтвержденным диагнозом ATTR-ПН с болевым синдромом (неврогенные боли хронического характера, нейропатический болевой синдром) с целью лечения болевого синдрома и улучшения качества жизни [66, 83].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: указанные препараты назначаются в соответствии с рекомендациями EFNS, в качестве терапии первой линии (монотерапия или комбинация). При назначении препаратов следует учитывая риск падений у пациентов с ATTR-ПН, имеющих ортостатическую гипотензию [66, 83].
Рекомендуется назначение препаратов группы N06AX Другие антидепрессанты (N06AX21 Дулоксетин) пациентам с болевым синдромом (хронический болевой синдром скелетно-мышечной системы) с целью лечения болевого синдрома и улучшения качества жизни [66, 83].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: при назначении препаратов следует учитывая риск падений у пациентов с ATTR-ПН, имеющих ортостатическую гипотензию [66, 83].
Рекомендуется назначение препарата N06AX16 #Венлафаксин (группа N06AX другие антидепрессанты) с немедленным освобождением в дозировке 12,5 мг 2 раза в сутки в течение первых трех дней, в течение следующих трех дней в дозе 37,5 мг 2 раза в сутки, далее с пролонгированным высвобождением в дозе 37,5 мг 1 раз в сутки; доза препарата с пролонгированным высвобождением титруется каждые три дня, сначала до 75 мг в сутки, затем еще через три дня до 150 мг 1 раз в сутки и выше, при необходимости, пациентам с болевым синдромом (неврогенные боли хронического характера, нейропатический болевой синдром) с целью лечения болевого синдрома и улучшения качества жизни с целью лечения болевого синдрома и улучшения качества жизни [103].
УУР CУДД 4Уровень убедительности рекомендаций С (уровень достоверности доказательств – 4)
Комментарий: оценку эффективности препарата в исследованиях проводили по субъективным шкалам (опроснику по диагностике хронической боли, госпитальной шкале тревоги и депрессии HADS, со сроком наблюдения 2 месяца).
Рекомендуется проводить симптоматическую терапию пациентам с ATTR-ПН и патологией сердечно-сосудистой, вегетативной нервной систем или органов ЖКТ с целью коррекции соответствующих нарушений [1-5, 67].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: симптоматическая терапия подбирается в зависимости от ведущих клинических проявлений и может быть направлена на коррекцию желудочно-кишечных нарушений, ортостатической гипотензии и других проявлений вегетативной дисфункции, сердечной недостаточности, а также нарушений ритма и проводимости сердца. У пациентов с амилоидной кардиомиопатией лечение сердечно-сосудистых нарушений требует индивидуального подхода в связи с риском ортостатической гипотензии и ограниченной переносимостью ряда стандартных схем терапии сердечной недостаточности. При признаках застойной сердечной недостаточности приоритетным направлением является контроль задержки жидкости и перегрузки объёмом. Вопрос о хирургическом лечении нарушений ритма сердца решается индивидуально, по общим кардиологическим показаниям, с учётом клинического состояния и согласно соответствующим клиническим рекомендациям. Больным амилоидозом противопоказаны препараты групп C01A сердечные гликозиды и C08 Селективные блокаторы кальциевых каналов с прямым действием на сердце (C08DA01 верапамил**, C08DB01 дилтиазем), которые могут накапливаться в амилоиде. Имплантация кардиовертера-дефибриллятора имплантируемого однокамерного***/двухкамерного*** препятствует симптоматической брадикардии с высокой степенью развития атриовентрикулярной блокады. Лечение сердечной недостаточности и нарушений ритма сердца проводятся по соответствующим клиническим рекомендациям. При деструкции стекловидного тела у больных ATTR-амилоидозом может потребоваться витреоэктомия. При наличии неконтролируемой глаукомы проводят трабекулоэктомию (синустрабекулоэктомию) или витреоэктомию для лечения офтальмологической формы амилоидоза.
3.4 Немедикаментозная терапия
Рекомендуется соблюдать правила ухода за малоподвижными пациентами в случае тяжелого течения ATTR-ПН с целью профилактики осложнений [1-5].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: необходимы профилактика пролежней, гипостатической пневмонии, контрактур, вторичных инфекционных осложнений, тромбозов глубоких вен и тромбоэмболии легочной артерии.
3.5 Диетотерапия
Не применяется.
4. Медицинская реабилитация и санаторно-курортное лечение
Методы санаторно-курортного лечения при ATTR-ПН не разработаны. Применение природных лечебных ресурсов при ATTR-ПН не показано [68]. В случае наличия у санаторно-курортной организации лицензии на медицинскую реабилитацию целесообразно проведение комплекса услуг по медицинской реабилитации пациентов с заболеваниями нервной системы пациентам с ATTR-ПН с целью увеличения темпа восстановления и профилактики осложнений гиподинамии [69]. Необходим комплексный подход, сочетающий лечебную физкультуру при заболеваниях периферической нервной системы, адаптацию условий среды в соответствии с функциональным дефицитом пациента (процедуры по адаптации к условиям макросреды), применение вспомогательных устройств и технических средств (ортезы на голеностопные суставы, дополнительная опора (трость) и т.п.), психологическую поддержку. Пациентам может потребоваться осмотр (консультация) врача-физиотерапевта, прием (консультация) врача физической и реабилитационной медицины, прием (осмотр, консультация) врача по лечебной физкультуре первичный и повторный, Прием (консультация) врача физической и реабилитационной медицины лечебно-диагностический первичный и повторный, прием (тестирование, консультация) медицинского психолога первичный и повторный.
5. Профилактика и диспансерное наблюдение
Методы специфической профилактики развития ATTR-ПН не разработаны [1-5].
Для наблюдения пациентов необходимо применение мультидисциплинарного подхода ввиду того, что данные заболевания характеризуются поражением многих органов и систем, что в свою очередь диктует необходимость совместного ведения пациента специалистами разных профилей. С целью обеспечения комплексного наблюдения, терапии и своевременной её коррекции, показаны приемы (осмотры, консультации) и/или диспансерные приемы врача-невролога, врача-офтальмолога, врача-кардиолога, врача-нефролога, врача-гастроэнтеролога, врача-терапевта/врача общей практики (семейного врача), врача-генетика первичные и повторные (при необходимости), а также врачей других специальностей пациентам с подтвержденным диагнозом ATTR-ПН, имеющим нарушения функций соответствующих органов и систем.
Рекомендуется прием (осмотр, консультация) врача-генетика первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом ATTR-ПН, а также членам их семей, с целью проведения медико-генетического консультирования семьи [1-5, 27, 28].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: целесообразно обсуждение каскадного семейного скрининга и обследования близких родственников пациента для своевременного выявления заболевания и последующего наблюдения. Пациентам с подтвержденным диагнозом ATTR-ПН необходимо медико-генетическое консультирование для обсуждения генетических рисков, возможностей семейного скрининга на ранее выявленный каузативный генетический вариант, возможностей дородовой диагностики. Как и для других аутосомно-доминантных заболеваний, риск передачи заболевания потомству пробанда составляет 50 %, что относится к категории высокого генетического риска. Риск для сибсов (родных братьев и сестер пробанда) также составляет 50 %, в случае наличия заболевания у родителей. В случае, если родители пробанда здоровы клинически, и у них подтверждено отсутствие патогенного варианта в гене TTR, риск для сибсов пробанда низкий, но выше популяционного в силу того, что невозможно исключить гонадный мозаицизм у родителей. Пренатальная диагностика заболеваний, манифестирующих во взрослом возрасте и поддающихся достаточно эффективной терапии, возможна, но этически может быть сомнительна. Решение о ее проведении должно быть принято после подробного обсуждения с семьей всех рисков.
Рекомендуется диспансерный прием (осмотр, консультация) врача-невролога пациентам с подтвержденным диагнозом ATTR-ПН с целью оценки динамики заболевания и коррекции поддерживающей терапии [1-5, 10, 11].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется диспансерный прием (осмотр, консультация) врача-кардиолога пациентам с подтвержденным диагнозом ATTR-ПН с целью оценки динамики заболевания и коррекции поддерживающей терапии [1-5, 10, 11].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется диспансерный прием (осмотр, консультация) врача-терапевта пациентам с подтвержденным диагнозом ATTR-ПН с целью оценки динамики заболевания и коррекции поддерживающей терапии [1-5, 10, 11].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется диспансерный прием (осмотр, консультация) врача-нефролога пациентам с подтвержденным диагнозом ATTR-ПН с целью оценки динамики заболевания и коррекции поддерживающей терапии [1-5, 10, 11].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется диспансерный прием (осмотр, консультация) врача-офтальмолога пациентам с подтвержденным диагнозом ATTR-ПН с целью оценки динамики заболевания и коррекции поддерживающей терапии [1-5, 10, 11].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
6. Организация оказания медицинской помощи
Показания для госпитализации пациента с ATTR-ПН в медицинскую организацию:
1) Экстренная госпитализация (круглосуточный стационар) показана всем пациентам с подтвержденным диагнозом ATTR-ПН с острым нарушением функции сердца, а также при наличии прогрессирующих дисметаболических нарушений на фоне хронической диареи;
2) Плановая госпитализация (круглосуточный многопрофильный стационар) показана всем пациентам с прогрессирующей полинейропатией и подозрением на ATTR-ПН для проведения комплексного обследования и дифференциальной диагностики, пациентам с подтвержденным диагнозом ATTR-ПН для проведения реабилитационных мероприятий и симптоматической терапии.
Показания к выписке пациента из медицинской организации:
1) Выписка пациента из медицинской организации при экстренной госпитализации возможна при выполнении в полном объеме всех необходимых диагностических и лечебно-реабилитационных мероприятий при стабильном удовлетворительном состоянии пациента, сохранных витальных функциях.
2) Выписка пациента из медицинской организации при плановой госпитализации возможна при выполнении в полном объеме плановой терапии и реабилитационных мероприятий; стабильном удовлетворительном состоянии пациента, сохранных витальных функциях.
7. Дополнительная информация
Ранняя постановка диагноза и инициация патогенетической терапии замедляет прогрессирование заболевания. Наличие тяжёлого неврологического дефицита к моменту верификации диагноза, сопутствующие соматические нарушения и пожилой возраст являются неблагоприятными прогностическими факторами [1-5, 38, 46, 47].
Критерии оценки качества медицинской помощи
№ | Критерии качества | Оценка выполнения |
|---|---|---|
1. | Выполнен прием (осмотр, консультация) врача-невролога первичный пациентам при клиническом подозрении на ATTR-ПН всем пациентам с прогрессирующей полинейропатией, а также с другими симптомами, при клиническом подозрении на ATTR-ПН | Да/нет |
2. | Выполнен прием (консультация) врача-генетика лечебно-диагностический первичный и повторный пациентам с подозрением на ATTR-ПН | Да/нет |
3. | Выполнен прием (консультация) врача-кардиолога лечебно-диагностический первичный пациентам при подозрении на ATTR-ПН | Да/нет |
4. | Выполнено исследование вариантов гена ТТR (определение вариантов генов в образце биологического материала другом или неуточненном, неклассифицированные в других рубриках, методом секвенирования по Сенгеру) всем пациентам с прогрессирующей полинейропатией и/ или клиническим подозрением на ATTR-ПН | Да/нет |
5. | Выполнено проведение электромиографии стимуляционной периферических нервов (электромиография стимуляционная (один нерв)) пациентам с прогрессирующей полинейропатией и подозрением на ATTR-ПН | Да/нет |
6. | Назначен препарат Эплонтерсен пациентам с подтвержденным молекулярно-генетическим методом диагнозом ATTR-ПН на 1, 2 и 3 стадиях болезни | Да/нет |
7. | Назначен Тафамидис всем пациентам с подтвержденным молекулярно-генетическим методом диагнозом ATTR-ПН на 1, 2 и 3 стадиях болезни | Да/нет |
8. | Назначен Тафамидис всем пациентам с подтвержденным молекулярно-генетическим методом диагнозом ATTR-ПН, либо с «диким типом» транстиретинового амилоидоза, на 1, 2 и 3 стадиях болезни, с наличием сопутствующей амилоидной кардиомиопатии, подтвержденной клинико-инструментальными методами | Да/нет |
9. | Проведена трансплантация печени ортотопическая пациентам с достоверным диагнозом ATTR-ПН, подтвержденным молекулярно-генетическим методом, в возрасте до 50 лет, с небольшой длительностью заболевания, нормальным индексом массы тела, генетическим вариантом Val30Met, на 1 или 2 стадии болезни | Да/нет |
Список литературы
Показать список литературы
Adams D., Suhr O.B., Hund E. et al. First European consensus for diagnosis, management, and treatment of transthyretin familial amyloid polyneuropathy. Curr Opin Neurol 2016;29(1):S14–26. PMID: 26734952. DOI: 10.1097/wco.0000000000000289
Adams D, Ando Y, Beirão JM, Coelho T, Gertz MA, Gillmore JD, Hawkins PN, Lousada I, Suhr OB, Merlini G. Expert consensus recommendations to improve diagnosis of ATTR amyloidosis with polyneuropathy. J Neurol. 2021; 268(6):2109-2122. doi: 10.1007/s00415-019-09688-0. PMID: 31907599; PMCID: PMC8179912.
Ando Y, Coelho T, Berk JL, Cruz MW, Ericzon BG, Ikeda S, Lewis WD, Obici L, Planté-Bordeneuve V, Rapezzi C, Said G, Salvi F. Guideline of transthyretin-related hereditary amyloidosis for clinicians. Orphanet J Rare Dis. 2013 Feb 20;8:31. doi: 10.1186/1750-1172-8-31. PMID: 23425518; PMCID: PMC3584981.
Никитин С.С., Бардаков С.Н., Супонева Н.А. и др. Фенотипическая гетерогенность и особенности диагностики транстиретинового амилоидоза с полинейропатией. Нервно-мышечные болезни 2021;11(3):12–36. DOI: 10.17650/2222-8721-2021-11-3-12-36.
Лысенко (Козловская) Л.В., Рамеев В.В., Моисеев С.В. и др. Клинические рекомендации по диагностике и лечению системного амилоидоза. Клин. фармакол. тер 2020;29(1):13-24 [Lysenko (Kozlovskaya) LV, Rameev VV, Moiseev S, et al. Clinical guidelines for diagnosis and treatment of systemic amyloidosis. Klinicheskaya farmakologiya i terapiya = Clin Pharmacol Therapy 2020;29(1):13-24 (In Russ.)]. DOI 10.32756/ 0869-5490-2020-1-13-24.
Plante-Bordeneuve V, Carayol J, Ferreira A, Adams D, ClergetDarpoux F, Misrahi M, Said G, Bonaiti-Pellie C (2003) Genetic study of transthyretin amyloid neuropathies: carrier risks among French and Portuguese families. J Med Genet 40:e120
Ueda M. Transthyretin: Its function and amyloid formation. Neurochem Int. 2022 May;155:105313. doi: 10.1016/j.neuint.2022.105313. Epub 2022 Feb 23. PMID: 35218869.
Yamashita T, Ueda M, Misumi Y, Masuda T, Nomura T, Tasaki M, Takamatsu K, Sasada K, Obayashi K, Matsui H, Ando Y (2018) Genetic and clinical characteristics of hereditary transthyretin amyloidosis in endemic and non-endemic areas: experience from a single-referral center in Japan. J Neurol 265:134–140
Hellman U, Alarcon F, Lundgren HE, Suhr OB, Bonaiti-Pellie C, Plante-Bordeneuve V (2008) Heterogeneity of penetrance in familial amyloid polyneuropathy, ATTR Val30Met, in the Swedish population. Amyloid 15:181–186
Зиновьева О.Е., Сафиулина Э.И. Транстиретиновая амилоидная полинейропатия: патогенез, клинические особенности, перспективы лечения. Manage pain. 2017; 4: 12–5. / Zinov'eva O.E., Safiulina E.I. Transtiretinovaia amiloidnaia polineiropatiia: patogenez, klinicheskie osobennosti, perspektivy lecheniia. Manage pain. 2017; 4: 12–5. [in Russian]
Адян Т.А., Поляков А.В. Наследственный транстиретиновый амилоидоз. Нервно-мышечные болезни. 2019;9(4):12-25. DOI:10.17650/2222-8721-2019-9-4-12-25
Mariani LL, Lozeron P, Theaudin M et al (2015) Genotype-phenotype correlation and course of transthyretin familial amyloid polyneuropathies in France. Ann Neurol 78:901–916
Schmidt HH, Waddington-Cruz M, Botteman MF, Carter JA, Chopra AS, Hopps M, Stewart M, Fallet S, Amass L. Estimating the global prevalence of transthyretin familial amyloid polyneuropathy. Muscle Nerve. 2018 May;57(5):829-837. doi: 10.1002/mus.26034. Epub 2018 Feb 1. PMID: 29211930; PMCID: PMC5947118.
Inês M, Coelho T, Conceição I, Duarte-Ramos F, de Carvalho M, Costa J. Epidemiology of Transthyretin Familial Amyloid Polyneuropathy in Portugal: A Nationwide Study. Neuroepidemiology. 2018;51(3-4):177-182. doi: 10.1159/000490553. Epub 2018 Aug 28. PMID: 30153683.
Obi CA, Mostertz WC, Griffin JM, Judge DP. ATTR Epidemiology, Genetics, and Prognostic Factors. Methodist Debakey Cardiovasc J. 2022 Mar 14;18(2):17-26. doi: 10.14797/mdcvj.1066. PMID: 35414855; PMCID: PMC8932385.
Koike H, Misu K, Ikeda S, Ando Y, Nakazato M, Ando E, Yamamoto M, Hattori N, Sobue G (2002) Type I (transthyretin Met30) familial amyloid polyneuropathy in Japan: early- vs late-onset form. Arch Neurol 59:1771–1776
Kato-Motozaki Y, Ono K, Shima K, Morinaga A, Machiya T, Nozaki I, Shibata-Hamaguchi A, Furukawa Y, Yanase D, Ishida C, Sakajiri K, Yamada M. Epidemiology of familial amyloid polyneuropathy in Japan: Identification of a novel endemic focus. J Neurol Sci. 2008 Jul 15;270(1-2):133-40. doi: 10.1016/j.jns.2008.02.019. Epub 2008 Apr 14. PMID: 18410945.
Munar-Qués M, Saraiva MJ, Viader-Farré C, Zabay-Becerril JM, Mulet-Ferrer J. Genetic epidemiology of familial amyloid polyneuropathy in the Balearic Islands (Spain). Amyloid. 2005 Mar;12(1):54-61. doi: 10.1080/13506120500032741. PMID: 16076612.
Dardiotis E, Koutsou P, Papanicolaou EZ, Vonta I, Kladi A, Vassilopoulos D, Hadjigeorgiou G, Christodoulou K, Kyriakides T. Epidemiological, clinical and genetic study of familial amyloidotic polyneuropathy in Cyprus. Amyloid. 2009 Mar;16(1):32-7. doi: 10.1080/13506120802676948. PMID: 19291512.
Coelho T, Vinik A, Vinik EJ, Tripp T, Packman J, Grogan DR (2017) Clinical measures in transthyretin familial amyloid polyneuropathy. Muscle Nerve 55:323–332
Godara A, Wang AY, Arkun K, Fogaren T, Qamar AS, McPhail ED, Kryzanski J, Riesenburger R, Comenzo R. Unraveling a rare cause of spinal stenosis: Coexistent AL and ATTR amyloidosis involving the ligamentum flavum. Surg Neurol Int. 2022 Jan 12;13:12. doi: 10.25259/SNI_1235_2021. PMID: 35127212; PMCID: PMC8813631.
Barge-Caballero G, Barge-Caballero E, López-Pérez M, Bilbao-Quesada R, González-Babarro E, Gómez-Otero I, López-López A, Gutiérrez-Feijoo M, Varela-Román A, González-Juanatey C, Díaz-Castro Ó, Crespo-Leiro MG. Cardiac amyloidosis: Description of a series of 143 cases. Med Clin (Barc). 2022 Jan 4:S0025-7753(21)00672-2. English, Spanish. doi: 10.1016/j.medcli.2021.10.018. Epub ahead of print. PMID: 34996625.
Wixner J, Mundayat R, Karayal ON, Anan I, Karling P, Suhr OB (2014) THAOS: gastrointestinal manifestations of transthyretin amyloidosis - common complications of a rare disease. Orphanet J Rare Dis 9:61
Beirao JM, Malheiro J, Lemos C, Beirao I, Costa P, Torres P (2015) Ophthalmological manifestations in hereditary transthyretin (ATTR V30M) carriers: a review of 513 cases. Amyloid 22:117–122
Martins AC, Rosa AM, Costa E, Tavares C, Quadrado MJ, Murta JN (2015) Ocular manifestations and therapeutic options in patients with familial amyloid polyneuropathy: a systematic review. BioMed Res Int 2015:282405
Patil NS, Iqbal MM, Bursztyn LLCD. Conjunctival lymphangiectasia and retinal angiopathy in hereditary transthyretin amyloidosis. Int J Retina Vitreous. 2022 Jan 6;8(1):4. doi: 10.1186/s40942-021-00357-x. PMID: 34991732; PMCID: PMC8734248.
Conceicao I, Gonzalez-Duarte A, Obici L, Schmidt HH, Simoneau D, Ong ML, Amass L (2016) "Red-fag" symptom clusters in transthyretin familial amyloid polyneuropathy. J Peripher Nerv Syst 21:5–9
Obici L, Kuks JB, Buades J, Adams D, Suhr OB, Coelho T, Kyriakides T, European Network for T-F (2016) Recommendations for presymptomatic genetic testing and management of individuals at risk for hereditary transthyretin amyloidosis. Curr Opin Neurol 29(Suppl 1):S27–S35
Devigili G, Tugnoli V, Penza P, Camozzi F, Lombardi R, Melli G, Broglio L, Granieri E, Lauria G. The diagnostic criteria for small fibre neuropathy: from symptoms to neuropathology. Brain. 2008 Jul;131(Pt 7):1912-25. doi: 10.1093/brain/awn093. Epub 2008 Jun 4. PMID: 18524793; PMCID: PMC2442424.
Lobato L, Beirão I, Silva M, et al. Familial ATTR amyloidosis: microalbuminuria as a predictor of symptomatic disease and clinical nephropathy. Nephrol Dial Transplant. 2003;18(3):532-538. doi:10.1093/ndt/18.3.532
Papagianni A, Ihne S, Zeller D, Morbach C, Üçeyler N, Sommer C. Clinical and apparative investigation of large and small nerve fiber impairment in mixed cohort of ATTR-amyloidosis: impact on patient management and new insights in wild-type. Amyloid. 2022 Mar;29(1):14-22. doi: 10.1080/13506129.2021.1976751. Epub 2021 Oct 11. PMID: 34632904.
Sakashita N, Ando Y, Jinnouchi K, Yoshimatsu M, Terazaki H, Obayashi K, Takeya M (2001) Familial amyloidotic polyneuropathy (ATTR Val30Met) with widespread cerebral amyloid angiopathy and lethal cerebral hemorrhage. Pathol Int 51:476–480
Ikeda SI (2013) Cerebral amyloid angiopathy with familial transthyretin-derived oculoleptomeningeal amyloidosis. Brain Nerve 65:831–842
Andrews JPM, Trivieri MG, Everett R, Spath N, MacNaught G, Moss AJ, Doris MK, Pawade T, van Beek EJR, Lucatelli C, Newby DE, Robson P, Fayad ZA, Dweck MR. 18F-fluoride PET/MR in cardiac amyloid: A comparison study with aortic stenosis and age- and sex-matched controls. J Nucl Cardiol. 2022 Apr;29(2):741-749. doi: 10.1007/s12350-020-02356-1. Epub 2020 Sep 30. PMID: 33000405; PMCID: PMC8993737.
Rapezzi C, Quarta CC, Guidalotti PL, Pettinato C, Fanti S, Leone O, Ferlini A, Longhi S, Lorenzini M, Reggiani LB, Gagliardi C, Gallo P, Villani C, Salvi F (2011) Role of (99m)Tc-DPD scintigraphy in diagnosis and prognosis of hereditary transthyretin-related cardiac amyloidosis. JACC Cardiovasc Imag 4:659–670
Uusitalo V, Suomalainen O, Loimaala A, Mätzke S, Heliö T. Prognostic Value of 99mTc-HMDP Scintigraphy in Elderly Patients With Chronic Heart Failure. Heart Lung Circ. 2022 May;31(5):629-637. doi: 10.1016/j.hlc.2021.11.018. Epub 2022 Jan 19. PMID: 35063379.
Bokhari S, Morgenstern R, Weinberg R, Kinkhabwala M, Panagiotou D, Castano A, DeLuca A, Kontak A, Jin Z, Maurer MS. Standardization of 99mTechnetium pyrophosphate imaging methodology to diagnose TTR cardiac amyloidosis. J Nucl Cardiol. 2018 Feb;25(1):181-190. doi: 10.1007/s12350-016-0610-4. Epub 2016 Aug 31. Erratum in: J Nucl Cardiol. 2016 Sep 20;: PMID: 27580616.
Castano A, Haq M, Narotsky DL, Goldsmith J, Weinberg RL, Morgenstern R, Pozniakoff T, Ruberg FL, Miller EJ, Berk JL, Dispenzieri A, Grogan M, Johnson G, Bokhari S, Maurer MS. Multicenter Study of Planar Technetium 99m Pyrophosphate Cardiac Imaging: Predicting Survival for Patients With ATTR Cardiac Amyloidosis. JAMA Cardiol. 2016 Nov 1;1(8):880-889. doi: 10.1001/jamacardio.2016.2839. PMID: 27557400.
Fenoglio R, Baldovino S, Barreca A, Bottasso E, Sciascia S, Sbaiz L, Papotti M, Roccatello D. Renal Involvement in Transthyretin Amyloidosis: The Double Presentation of Transthyretin Amyloidosis Deposition Disease. Nephron. 2022 Mar 18:1-8. doi: 10.1159/000522370. Epub ahead of print. PMID: 35307708.
Treviño-Herrera AB, Bustamante-Vargas AP, Lisker-Cervantes A, Ríos Y Valles Valles D, Villanueva-Mendoza C, González-Duarte A, Concha-Del-Río LE. Vitreous involvement as initial presentation of hereditary transthyretin amyloidosis related to the rare TTR Ile107Met (p.Ile127Met) pathogenic variant. Ophthalmic Genet. 2022 Jan 17:1-7. doi: 10.1080/13816810.2022.2025606. Epub ahead of print. PMID: 35038954.
Zampiccoli E, Barthelmes J, Kreysing L, Nägele MP, Nebunu D, Haider T, von Eckardstein A, Gerber B, Schwotzer R, Ruschitzka F, Sudano I, Flammer AJ. Eyes on amyloidosis: microvascular retinal dysfunction in cardiac amyloidosis. ESC Heart Fail. 2022 Apr;9(2):1186-1194. doi: 10.1002/ehf2.13792. Epub 2022 Jan 21. PMID: 35060356; PMCID: PMC8934987.
Dale Z, Chandrashekar P, Al-Rashdan L, Gill S, Elman M, Fischer KL, Nazer B, Masri A. Routine ambulatory heart rhythm monitoring for detection of atrial arrhythmias in transthyretin cardiac amyloidosis. Int J Cardiol. 2022 Apr 18:S0167-5273(22)00559-9. doi: 10.1016/j.ijcard.2022.04.045. Epub ahead of print. PMID: 35439584.
Hasegawa K, Uzui H, Fukuoka Y, Miyanaga D, Shiomi Y, Tama N, Ikeda H, Ishida K, Miyazaki S, Sekijima Y, Naiki H, Tada H. Abdominal Fat Pad Fine-Needle Aspiration for Diagnosis of Cardiac Amyloidosis in Patients with Non-Ischemic Cardiomyopathy. Int Heart J. 2022;63(1):49-55. doi: 10.1536/ihj.21-430. PMID: 35095076.
Do Amaral B, Coelho T, Sousa A, Guimaraes A (2009) Usefulness of labial salivary gland biopsy in familial amyloid polyneuropathy Portuguese type. Amyloid 16:232–238
Gundapaneni BK, Sultan MB, Keohane DJ, Schwartz JH. Tafamidis delays neurological progression comparably across Val30Met and non-Val30Met genotypes in transthyretin familial amyloid polyneuropathy. Eur J Neurol. 2018 Mar;25(3):464-468. doi: 10.1111/ene.13510. Epub 2017 Dec 26. PMID: 29115008; PMCID: PMC5838526.
Barroso FA, Judge DP, Ebede B, Li H, Stewart M, Amass L, Sultan MB. Long-term safety and efficacy of tafamidis for the treatment of hereditary transthyretin amyloid polyneuropathy: results up to 6 years. Amyloid. 2017 Sep;24(3):194-204. doi: 10.1080/13506129.2017.1357545. Epub 2017 Jul 31. PMID: 28758793.
Waddington Cruz M, Amass L, Keohane D, Schwartz J, Li H, Gundapaneni B. Early intervention with tafamidis provides long-term (5.5-year) delay of neurologic progression in transthyretin hereditary amyloid polyneuropathy. Amyloid. 2016 Sep;23(3):178-183. doi: 10.1080/13506129.2016.1207163. Epub 2016 Aug 5. PMID: 27494299; PMCID: PMC5359776.
Ando Y, Sekijima Y, Obayashi K, Yamashita T, Ueda M, Misumi Y, Morita H, Machii K, Ohta M, Takata A, Ikeda S. Effects of tafamidis treatment on transthyretin (TTR) stabilization, efficacy, and safety in Japanese patients with familial amyloid polyneuropathy (TTR-FAP) with Val30Met and non-Val30Met: A phase III, open-label study. J Neurol Sci. 2016 Mar 15;362:266-71. doi: 10.1016/j.jns.2016.01.046. Epub 2016 Jan 22. PMID: 26944161.
Coelho T, Maia LF, Martins da Silva A, Waddington Cruz M, Planté-Bordeneuve V, Lozeron P, Suhr OB, Campistol JM, Conceição IM, Schmidt HH, Trigo P, Kelly JW, Labaudinière R, Chan J, Packman J, Wilson A, Grogan DR. Tafamidis for transthyretin familial amyloid polyneuropathy: a randomized, controlled trial. Neurology. 2012 Aug 21;79(8):785-92. doi: 10.1212/WNL.0b013e3182661eb1. Epub 2012 Jul 25. PMID: 22843282; PMCID: PMC4098875.
Merkies IS. Tafamidis for transthyretin familial amyloid polyneuropathy: a randomized, controlled trial. Neurology. 2013 Apr 9;80(15):1444-5. doi: 10.1212/01.wnl.0000429338.33391.87. PMID: 23569001.
Merlini G., Plante-Bordeneuve V., Judge D.P. et al. Effects of tafamidis on transthyretin stabilization and clinical outcomes in patients with non-Val30Met transthyretin amyloidosis. J Cardiovasc Transl Res 2013;6:1011–20. PMID: 24101373. DOI: 10.1007/s12265-013-9512-x. 86. Coelho T., Ines M., Conceicao I. et al. Natural history and survival in stage 1 Val30Met transthyretin familial amyloid polyneuropathy. Neurology 2018;91(21): e1999–2009. PMID: 30333157. DOI: 10.1212/WNL.0000000000006543.
Elliott P, Drachman BM, Gottlieb SS, Hoffman JE, Hummel SL, Lenihan DJ, Ebede B, Gundapaneni B, Li B, Sultan MB, Shah SJ. Long-Term Survival With Tafamidis in Patients With Transthyretin Amyloid Cardiomyopathy. Circ Heart Fail. 2022 Jan;15(1):e008193. doi: 10.1161/CIRCHEARTFAILURE.120.008193. Epub 2021 Dec 20. PMID: 34923848; PMCID: PMC8763250.
Hanna M, Damy T, Grogan M, Stewart M, Gundapaneni B, Sultan MB, Maurer MS. Tafamidis and quality of life in people with transthyretin amyloid cardiomyopathy in the study ATTR-ACT: A plain language summary. Future Cardiol. 2022 Mar;18(3):165-172. doi: 10.2217/fca-2021-0095. Epub 2021 Nov 15. PMID: 34779246.
Tschöpe C, Elsanhoury A. Treatment of Transthyretin Amyloid Cardiomyopathy: The Current Options, the Future, and the Challenges. J Clin Med. 2022 Apr 12;11(8):2148. doi: 10.3390/jcm11082148. PMID: 35456241; PMCID: PMC9031576.
Plumadore E, Lombardo L, Cabral KP. Pharmacotherapy review: Emerging treatment modalities in transthyretin cardiac amyloidosis. Am J Health Syst Pharm. 2022 Jan 5;79(2):52-62. doi: 10.1093/ajhp/zxab356. PMID: 34491302.
Singh BM, Bohara N, Gautam K, Basnet M, Kc S, Kc B, Raut A, Phudong A, Gautam J. A Systematic Review of Tafamidis in Patients With Transthyretin Amyloid Cardiomyopathy. Cureus. 2021 Sep 23;13(9):e18221. doi: 10.7759/cureus.18221. PMID: 34703707; PMCID: PMC8541744.
Park J, Egolum U, Parker S, Andrews E, Ombengi D, Ling H. Tafamidis: A First-in-Class Transthyretin Stabilizer for Transthyretin Amyloid Cardiomyopathy. Ann Pharmacother. 2020 May;54(5):470-477. doi: 10.1177/1060028019888489. Epub 2019 Nov 18. PMID: 31735059.
Maurer MS, Elliott P, Merlini G, Shah SJ, Cruz MW, Flynn A, Gundapaneni B, Hahn C, Riley S, Schwartz J, Sultan MB, Rapezzi C; ATTR-ACT Study Investigators. Design and Rationale of the Phase 3 ATTR-ACT Clinical Trial (Tafamidis in Transthyretin Cardiomyopathy Clinical Trial). Circ Heart Fail. 2017 Jun;10(6):e003815. doi: 10.1161/CIRCHEARTFAILURE.116.003815. PMID: 28611125.
Damy T, Garcia-Pavia P, Hanna M, Judge DP, Merlini G, Gundapaneni B, Patterson TA, Riley S, Schwartz JH, Sultan MB, Witteles R. Efficacy and safety of tafamidis doses in the Tafamidis in Transthyretin Cardiomyopathy Clinical Trial (ATTR-ACT) and long-term extension study. Eur J Heart Fail. 2021 Feb;23(2):277-285. doi: 10.1002/ejhf.2027. Epub 2020 Nov 12. PMID: 33070419; PMCID: PMC8048553.
Carvalho A., Rocha A., Lobato L. Liver transplantation in transthyretin amyloidosis: issues and challenges. Liver Transpl 2015;21:282–92. PMID: 25482846. DOI: 10.1002/lt.24058.
Yamamoto S, Wilczek HE, Nowak G, Larsson M, Oksanen A, Iwata T, Gjertsen H, Soderdahl G, Wikstrom L, Ando Y, Suhr OB, Ericzon BG (2007) Liver transplantation for familial amyloidotic polyneuropathy (FAP): a single-center experience over 16 years. Am J Transplant 7:2597–2604
Yamashita T, Ando Y, Okamoto S, Misumi Y, Hirahara T, Ueda M, Obayashi K, Nakamura M, Jono H, Shono M, Asonuma K, Inomata Y, Uchino M (2012) Long-term survival after liver transplantation in patients with familial amyloid polyneuropathy. Neurology 78:637–643
Tashima K, Ando Y, Terazaki H, Yoshimatsu S-i, Suhr OB, Obayashi K, Yamashita T, Ando E, Uchino M, Ando M (1999) Outcome of liver transplantation for transthyretin amyloidosis: follow-up of Japanese familial amyloidotic polyneuropathy patients. J Neurol Sci 171:19–23
Ikeda S., Takei Y., Hashikura Y. Liver transplantation as treatment for neurological disorders. Expert Rev Neurother 2003;3:547–55. PMID: 19810938. DOI: 10.1586/14737175.3.4.547.
Hornsten R., Wiklund U., Olofsson B.O. et al. Liver transplantation does not prevent the development of lifethreatening arrhythmia in familial amyloidotic polyneuropathy, Portuguesetype (ATTR Val30Met) patients. Transplantation 2004;78:112–6. PMID: 15257048. DOI: 10.1097/01.tp.0000133517.20972.27.
Cruccu G, Sommer C, Anand P, et al. EFNS guidelines on neuropathic pain assessment: revised 2009. Eur J Neurol. 2010;17(8):1010-1018. doi:10.1111/j.1468-1331.2010.02969.x.
Barge-Caballero G, Barge-Caballero E, López-Pérez M, Bilbao-Quesada R, González-Babarro E, Gómez-Otero I, López-López A, Gutiérrez-Feijoo M, Varela-Román A, González-Juanatey C, Díaz-Castro Ó, Crespo-Leiro MG. Beta-Blocker Exposure and Survival in Patients With Transthyretin Amyloid Cardiomyopathy. Mayo Clin Proc. 2022 Feb;97(2):261-273. doi: 10.1016/j.mayocp.2021.08.006. Epub 2021 Nov 19. PMID: 34802727.
В соответствии с приказом Министерства здравоохранения РФ от 31 мая 2021 г. № 557н «Об утверждении классификации природных лечебных ресурсов, медицинских показаний и противопоказаний к их применению в лечебно-профилактических целях».
Приказ Министерства здравоохранения Российской Федерации от 31 июля 2020 г. № 788н "Об утверждении Порядка организации медицинской реабилитации взрослых".
Cortese A, Vegezzi E, Lozza A, Alfonsi E, Montini A, Moglia A, Merlini G, Obici L (2017) Diagnostic challenges in hereditary transthyretin amyloidosis with polyneuropathy: avoiding misdiagnosis of a treatable hereditary neuropathy. J Neurol Neurosurg Psychiatry 88:457–458
Lozeron P, Mariani LL, Dodet P, Beaudonnet G, Theaudin M, Adam C, Arnulf B, Adams D (2018) Transthyretin amyloid polyneuropathies mimicking a demyelinating polyneuropathy. Neurology 91:e143–e152
Mathis S, Magy L, Diallo L, Boukhris S, Vallat JM (2012) Amyloid neuropathy mimicking chronic infammatory demyelinating polyneuropathy. Muscle Nerve 45:26–31
Witteles RM, Bokhari S, Damy T, Elliott PM, Falk RH, Fine NM (2019). Screening for Transthyretin Amyloid Cardiomyopathy in Everyday Practice. JACC Hear Fail. 7(8):709–16,
Gillmore JD, Maurer MS, Falk RH, Merlini G, Damy T, Dispenzieri A (2016). Nonbiopsy diagnosis of cardiac transthyretin amyloidosis. Circulation. 133(24):2404–12,
Caobelli F, Braun M, Haaf P, Wild D, Zellweger MJ. (2020) Quantitative 99mTc-DPD SPECT/CT in patients with suspected ATTR cardiac amyloidosis: Feasibility and correlation with visual scores. J Nucl Cardiol. 27(5):1456–63.
Rubina J, Steidleyb DE, Carlssonc M, Ongc M-L, Maurer MS. (2018) Myocardial Contraction Fraction by M-Mode Echocardiography is Superior to Ejection Fraction in Predicting Mortality in Transthyretin Amyloidosis. J Card Fail. 24(8):504–11,
Poterucha TJ, Elias P, Bokhari S, Einstein AJ, DeLuca A, Kinkhabwala M (2021). Diagnosing Transthyretin Cardiac Amyloidosis by Technetium Tc 99m Pyrophosphate: A Test in Evolution. JACC Cardiovasc Imaging. 14(6):1221–31,
López-Sainz Á, Hernandez-Hernandez A, Gonzalez-Lopez E, Domínguez F, Restrepo-Cordoba MA, Cobo-Marcos M (2021). Clinical profile and outcome of cardiac amyloidosis in a Spanish referral center. Rev Española Cardiol (English Ed. 74(2):149–58),
Chacko L, Martone R, Bandera F, Lane T, Martinez-Naharro A, Boldrini M (2020). Echocardiographic phenotype and prognosis in transthyretin cardiac amyloidosis. Eur Heart J. 41(14):1439-1447a.
Goyal A, Lahan S, Dalia T, Ranka S, Bhattad VB, Patel RR (2021). Clinical comparison of V122I genotypic variant of transthyretin amyloid cardiomyopathy with wild-type and other hereditary variants: a systematic review. Heart Fail Rev [Internet]. Available from: https://doi.org/10.1007/s10741-021-10098-6
Резник Е.В., Нгуен Т.Л., Борисовская С.В., Брылев Л.В., Желнин А.В., Сексяев Н.Е. Клинический случай наследственного транстиретинового амилоидоза. Архивъ внутренней медицины. 2021;11(3):229-240. https://doi.org/10.20514/2226-6704-2021-11-3-229-240
Antonopoulos AS, Panagiotopoulos I, Kouroutzoglou A, et al. Prevalence and clinical outcomes of transthyretin amyloidosis: a systematic review and meta-analysis. Eur J Heart Fail. 2022;24(9):1677-1696. doi:10.1002/ejhf.2589
Kroenke K, Krebs EE, Bair MJ. Pharmacotherapy of chronic pain: a synthesis of recommendations from systematic reviews. Gen Hosp Psychiatry. 2009;31(3):206-219. doi:10.1016/j.genhosppsych.2008.12.006
Lehmann HC, Wunderlich G, Fink GR, Sommer C. Diagnosis of peripheral neuropathy. Neurol Res Pract. 2020;2:20. Published 2020 Jul 15. doi:10.1186/s42466-020-00064-2
Escolano-Lozano F, Dimova V, Baka P, Geber C, Birklein F. Clinical Cues for the Early Diagnosis of Transthyretin-Related Polyneuropathy. J Clin Neurol. 2024 Nov;20(6):610-616. https://doi.org/10.3988/jcn.2024.0246
Sekijima Y, Nakamura K. Hereditary Transthyretin Amyloidosis. 2001 Nov 5 [Updated 2024 May 30]. In: Adam MP, Bick S, Mirzaa GM, et al., editors. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 1993-2026. Available from: https://www.ncbi.nlm.nih.gov/books/NBK1194/
Horiuchi K, Hortelano C, Nikfar R, Fogel J. Hereditary transthyretin-mediated amyloidosis masquerading as diabetic neuropathy and lumbar radiculopathy. BMJ Case Rep. 2024;17(9):e260956. Published 2024 Sep 12. doi:10.1136/bcr-2024-260956
Супонева Н.А., Казиева М.С., Соловьев А.П., Зорина Е.А., от имени врачей-исследователей ЛОКУС. Наследственная транстиретиновая амилоидная полинейропатия: результаты мультицентрового скрининга пациентов с синдромом запястного канала в России (исследование ЛОКУС). Анналы клинической и экспериментальной неврологии. 2025;19(4):28–38. DOI:https://doi.org/10.17816/ACEN.1433
Копишинская С.В. Транстиретиновая семейная амилоидная полинейропатия. Журнал неврологии и психиатрии им. С.С. Корсакова. 2018;118(10):82‑89.
Kopishinskaia SV. Transthyretin familial amyloid polyneuropathy. S.S. Korsakov Journal of Neurology and Psychiatry. 2018;118(10):82‑89. (In Russ.) https://doi.org/10.17116/jnevro201811810182
Tozza S, Severi D, Spina E, et al. The neuropathy in hereditary transthyretin amyloidosis: A narrative review. J Peripher Nerv Syst. 2021;26:155–159. https://doi.org/10.1111/jns.12451
Treglia, G., Glaudemans, A.W.J.M., Bertagna, F. et al. Diagnostic accuracy of bone scintigraphy in the assessment of cardiac transthyretin-related amyloidosis: a bivariate meta-analysis. Eur J Nucl Med Mol Imaging 45, 1945–1955 (2018). https://doi.org/10.1007/s00259-018-4013-4
Rapezzi C, Aimo A, Serenelli M, et al. Critical Comparison of Documents From Scientific Societies on Cardiac Amyloidosis: JACC State-of-the-Art Review. J Am Coll Cardiol. 2022;79(13):1288-1303. doi:10.1016/j.jacc.2022.01.036
Wang SY, Huang YH, Chen YC, et al. 2025 Update Consensus of 99mTc-Pyrophosphate Scintigraphy in the Transthyretin Cardiac Amyloidosis from the Taiwan Society of Cardiology and the Society of Nuclear Medicine of the Republic of China. Acta Cardiol Sin. 2025;41(1):55-71. doi:10.6515/ACS.202501_41(1).20241027A
Никитина Е.Н., Воробьева О.А. Семейный транстиретиновый амилоидоз: мини-обзор и описание трех случаев среди членов одной семьи. Нефрология и диализ. 2018;20(3):312-323. https://doi.org/10.28996/2618-9801-2018-3-312-323
Рыжкова Д.В., Макурова Т.В., Козленок А.В., Митрофанова Л.Б. Сцинтиграфическая диагностика транстиретинового амилоидоза сердца (демонстрация клинического случая). REJR. 2017; 7 (1):117-122. DOI:10.21569/2222-7415-2017 7-1-117-122.
Ando Y, Adams D, Benson MD, et al. Guidelines and new directions in the therapy and monitoring of ATTRv amyloidosis. Amyloid. 2022;29(3):143-155. doi:10.1080/13506129.2022.2052838
Coelho T, Marques W Jr, Dasgupta NR, et al. Eplontersen for Hereditary Transthyretin Amyloidosis With Polyneuropathy. JAMA. 2023;330(15):1448-1458. doi:10.1001/jama.2023.18688
Masri A, Maurer MS, Claggett BL, et al. Effect of Eplontersen on Cardiac Structure and Function in Patients With Hereditary Transthyretin Amyloidosis. J Card Fail. 2024;30(8):973-980. doi:10.1016/j.cardfail.2023.11.016
E. González-López et al., “Wild-type transthyretin amyloidosis as a cause of heart failure with preserved ejection fraction,” Eur. Heart J., vol. 36, no. 38, pp. 2585–2594, Oct. 2015, doi: 10.1093/eurheartj/ehv338
S. Longhi et al., “Identification of TTR-Related Subclinical Amyloidosis With 99mTc-DPD Scintigraphy,” JACC Cardiovasc. Imaging, vol. 7, no. 5, pp. 531–532, May 2014, doi: 10.1016/j.jcmg.2014.03.004.
S. Bokhari, A. Castaño, T. Pozniakoff, S. Deslisle, F. Latif, and M. S. Maurer, “99m Tc-Pyrophosphate Scintigraphy for Differentiating Light-Chain Cardiac Amyloidosis From the Transthyretin-Related Familial and Senile Cardiac Amyloidoses,” Circ. Cardiovasc. Imaging, vol. 6, no. 2, pp. 195–201, Mar. 2013, doi: 10.1161/CIRCIMAGING.112.000132.
W. A. AlJaroudi, M. Y. Desai, W. H. W. Tang, D. Phelan, M. D. Cerqueira, and W. A. Jaber, “Role of imaging in the diagnosis and management of patients with cardiac amyloidosis: State of the art review and focus on emerging nuclear techniques,” J. Nucl. Cardiol., vol. 21, no. 2, pp. 271–283, Apr. 2014, doi: 10.1007/s12350-013-9800-5
Bradley RH, Barkin RL, Jerome J, DeYoung K, Dodge CW. Efficacy of venlafaxine for the long term treatment of chronic pain with associated major depressive disorder. Am J Ther. 2003;10(5):318-323. doi:10.1097/00045391-200309000-00003
Приложение А1. Состав рабочей группы
Пирадов Михаил Александрович — д.м.н., академик РАН, директор ФГБНУ «Научный центр неврологии» (Москва);
Куцев Сергей Иванович — д.м.н., академик РАН, директор ФГБНУ «Медико-генетический научный центр имени академика Н.П. Бочкова»;
Никитин Сергей Сергеевич — д.м.н., профессор, заведующий кафедрой генетики неврологических заболеваний ФГБНУ «Медико-генетический научный центр имени академика Н.П. Бочкова», председатель РОО «Общества специалистов по нервно-мышечным болезням» (Москва);
Супонева Наталья Александровна — д.м.н., член-корреспондент РАН, директор Института реабилитации и нейротехнологий ФГБНУ НЦН, научный консультант Центра заболеваний периферической нервной системы ФГБНУ НЦН, ученый секретарь РОО «Общества специалистов по нервно-мышечным болезням» (Москва);
Гришина Дарья Александровна — к.м.н., старший научный сотрудник лаборатории клинической нейрофизиологии, руководитель Центра заболеваний периферической нервной системы ФГБНУ НЦН (Москва);
Зиновьева Ольга Евгеньевна — д.м.н., профессор кафедры нервных болезней и нейрохирургии Федерального государственного автономного образовательного учреждения высшего образования Первый Московский государственный медицинский университет имени И.М. Сеченова Министерства здравоохранения Российской Федерации (Москва);
Рамеев Вилен Вилевич — д.м.н., профессор кафедры внутренних, профессиональных болезней и пульмонологии Первого МГМУ им. И.М. Сеченова, ведущий научный сотрудник НОКЦ Нефрологии ПМГМУ им. И.М. Сеченова;
Лысенко (Козловская) Лидия Владимировна — д.м.н., профессор кафедры терапии, профессиональных заболеваний и пульмонологии Первого МГМУ им. И.М. Сеченова;
Моисеев Сергей Валентинович — д.м.н., профессор, заведующий кафедрой внутренних, профессиональных болезней и ревматологии, директор Клиники Тареева;
Терещенко Сергей Николаевич — д.м.н., профессор, руководитель отдела заболеваний миокарда и сердечной недостаточности ФГБУ «НМИЦК им. ак. Е.И. Чазова» Минздрава России;
Рачин Андрей Петрович — д.м.н., врач-невролог, профессор, заместитель директора по научной работе, зав. отделом нейрореабилитации и клинической психологии ФГБУ «Национальный медицинский исследовательский центр реабилитации и курортологии» Министерства здравоохранения Российской Федерации (Москва);
Жиров Игорь Витальевич — д.м.н., ведущий научный сотрудник отдела заболеваний миокарда и сердечной недостаточности ФГБУ «НМИЦК им. ак. Е.И. Чазова» Минздрава России, профессор кафедры кардиологии ФГБОУ ДПО РМАНПО Минздрава России;
Насонова Светлана Николаевна — к.м.н., старший научный сотрудник отдела заболеваний миокарда и сердечной недостаточности ФГБУ «НМИЦК им. ак. Е.И. Чазова» Минздрава России;
Анисимова Инга Вадимовна — к.м.н., заведующая отделом организации медицинской помощи, врач-генетик ФГБНУ «Медико-генетический научный центр имени академика Н.П. Бочкова», член Ассоциации медицинских генетиков;
Субботин Дмитрий Михайлович — врач-генетик, научный сотрудник лаборатории нейрогенетики, специалист отдела организации медицинской помощи ФГБНУ «Медико-генетический научный центр имени академика Н.П. Бочкова», член Ассоциации медицинских генетиков;
Мельник Евгения Александровна — к.м.н., ведущий научный сотрудник научно-консультативного отделения, врач-невролог, доцент кафедры генетики неврологических заболеваний ФГБНУ «Медико-генетический научный центр имени академика Н.П. Бочкова».
Конфликт интересов: отсутствует у всех членов рабочей группы.
Приложение А2. Методология разработки клинических рекомендаций
Целевая аудитория данных клинических рекомендаций:
Врачи-неврологи;
Врачи функциональной диагностики;
Врачи-терапевты;
Врачи-кардиологи;
Врачи-гастроэнтерологи;
Врачи-нефрологи;
Врачи-офтальмологи;
Врачи общей практики (семейные врачи).
Методы, использованные для сбора/селекции доказательств: рабочей группой рассмотрены все публикации по определению, диагностике и лечению ATTR-ПН в период с 1980 по 2022 гг. Отобраны все системные обзоры по рандомизированным контролируемым исследованиям по лечению ATTR-ПН, проведена оценка уровней достоверности доказательств (УДД) и убедительности рекомендаций (УУР). Оценка УДД и УУР была проведена в соответствии со шкалами, приведенными в таблицах 1-3 Приложения А2. Литературный поиск производился в базах данных Medline, Кокрановской библиотеке, научной электронной библиотеке eLIBRARY.ru, Google Scholar, PubMed. Для минимизации потенциальных ошибок каждое исследование оценивалось независимо.
Таблица 1. Шкала оценки уровней достоверности доказательств (УДД) для методов диагностики (диагностических вмешательств)
УДД | Расшифровка |
|---|---|
1 | Систематические обзоры исследований с контролем референсным методом или систематический обзор рандомизированных клинических исследований с применением мета-анализа |
2 | Отдельные исследования с контролем референсным методом или отдельные рандомизированные клинические исследования и систематические обзоры исследований любого дизайна, за исключением рандомизированных клинических исследований, с применением мета-анализа |
3 | Исследования без последовательного контроля референсным методом или исследования с референсным методом, не являющимся независимым от исследуемого метода или нерандомизированные сравнительные исследования, в том числе когортные исследования |
4 | Несравнительные исследования, описание клинического случая |
5 | Имеется лишь обоснование механизма действия или мнение экспертов |
Таблица 2. Шкала оценки уровней достоверности доказательств (УДД) для методов профилактики, лечения и реабилитации, в том числе основанных на использовании природных лечебных факторов (профилактических, лечебных, реабилитационных вмешательств)
УДД | Расшифровка |
|---|---|
1 | Систематический обзор РКИ с применением мета-анализа |
2 | Отдельные РКИ и систематические обзоры исследований любого дизайна, за исключением РКИ, с применением мета-анализа |
3 | Нерандомизированные сравнительные исследования, в т.ч. когортные исследования |
4 | Несравнительные исследования, описание клинического случая или серии случаев, исследования «случай-контроль» |
5 | Имеется лишь обоснование механизма действия вмешательства (доклинические исследования) или мнение экспертов |
Таблица 3. Шкала оценки уровней убедительности рекомендаций (УУР) для методов профилактики, диагностики, лечения и реабилитации, в том числе основанных на использовании природных лечебных факторов (профилактических, диагностических, лечебных, реабилитационных вмешательств)
УУР | Расшифровка |
|---|---|
A | Сильная рекомендация (все рассматриваемые критерии эффективности (исходы) являются важными, все исследования имеют высокое или удовлетворительное методологическое качество, их выводы по интересующим исходам являются согласованными) |
B | Условная рекомендация (не все рассматриваемые критерии эффективности (исходы) являются важными, не все исследования имеют высокое или удовлетворительное методологическое качество и/или их выводы по интересующим исходам не являются согласованными) |
C | Слабая рекомендация (отсутствие доказательств надлежащего качества (все рассматриваемые критерии эффективности (исходы) являются неважными, все исследования имеют низкое методологическое качество и их выводы по интересующим исходам не являются согласованными) |
Порядок обновления клинических рекомендаций
Механизм обновления клинических рекомендаций предусматривает их систематическую актуализацию – не реже чем один раз в три года, а также при появлении новых данных с позиции доказательной медицины по вопросам диагностики, лечения, профилактики и реабилитации конкретных заболеваний, наличии обоснованных дополнений/замечаний к ранее утверждённым КР, но не чаще 1 раза в 6 месяцев.
Приложение А3. Справочные материалы
Приложение А 3.1 Дифференциальная диагностика ATTR-ПН с полинейропатиями другого генеза
Заболевание | ЭНМГ | Комментарий |
|---|---|---|
1) Дизиммунные нейропатии [1-5, 70-72] | ||
ХВДП | Соответствие электродиагностическим критериям EAN/PNS 2021, не характерное для ATTR-ПН | При ATTR-ПН выявляются не характерные для ХВДП нейропатический болевой синдром, вегетативные нарушения, сопутствующее поражение органов ССС, ЖКТ, почек и глаз |
Парапротеинемические демиелинизирующие полинейропатии | Соответствие электродиагностическим критериям EAN/PNS 2021, не характерное для ATTR-ПН | При электрофорезе белков сыворотки с иммунофиксацией (в НМУ A09.05.014 Определение соотношения белковых фракций методом электрофореза) выявляется М-градиент. В гене TTR отсутствуют релевантные варианты |
Паранеопластические полинейропатии | Аксональный тип поражения нервов, такой же, как при ATTR-ПН | Наличие антинейрональных антител (антиHu, Ri, Ma2) и результаты клинико-инструментального осмотра помогают уточнить диагноз |
2) Хронические полинейропатии при системных заболеваниях [1-5, 70-72] | ||
AL-амилоидоз | Аксональный тип поражения нервов, такой же, как при ATTR-ПН | При электрофорезе белков сыворотки с иммунофиксацией (в НМУ A09.05.014 Определение соотношения белковых фракций методом электрофореза) выявляется М-градиент и секреция легких цепей Ig. AL-амилоидоз характерен для плазмоклеточных дискразий. В гене TTR отсутствуют релевантные варианты. |
3) Полинейропатии при нарушении метаболизма [1-5, 70-72] | ||
Диабетическая, дефицитарная, диализная ПНП; ПНП при почечной или печеночной недостаточности и т.д. | Аксональный тип поражения нервов, такой же, как при ATTR-ПН | Биохимические показатели не характерны для ATTR-ПН. В гене TTR отсутствуют релевантные варианты. |
4) Токсические полинейропатии [1-5, 70-72] | ||
Алкогольная, лекарственная ПНП и др. | Аксональный тип поражения нервов, такой же, как при ATTR-ПН | Отягощен токсикологический анамнез. В гене TTR отсутствуют релевантные варианты. |
5) Наследственные нейропатии [1-5, 70-72] | ||
НМСН 1 типа | Демиелинизирующий тип поражения периферических нервов, не характерный для ATTR-ПН | При НМСН 1 отмечаются не характерные для ATTR-ПН:
В гене TTR отсутствуют релевантные варианты. |
Примечание: ЭНМГ – электронейромиография; ХВДП – хроническая воспалительная демиелинизирующая полинейропатии; ПНП – полинейропатия, НМСН – наследственная моторно-сенсорная нейропатия.
Приложение Б. Алгоритмы действий врача
Приложение Б1. Алгоритм действий врача
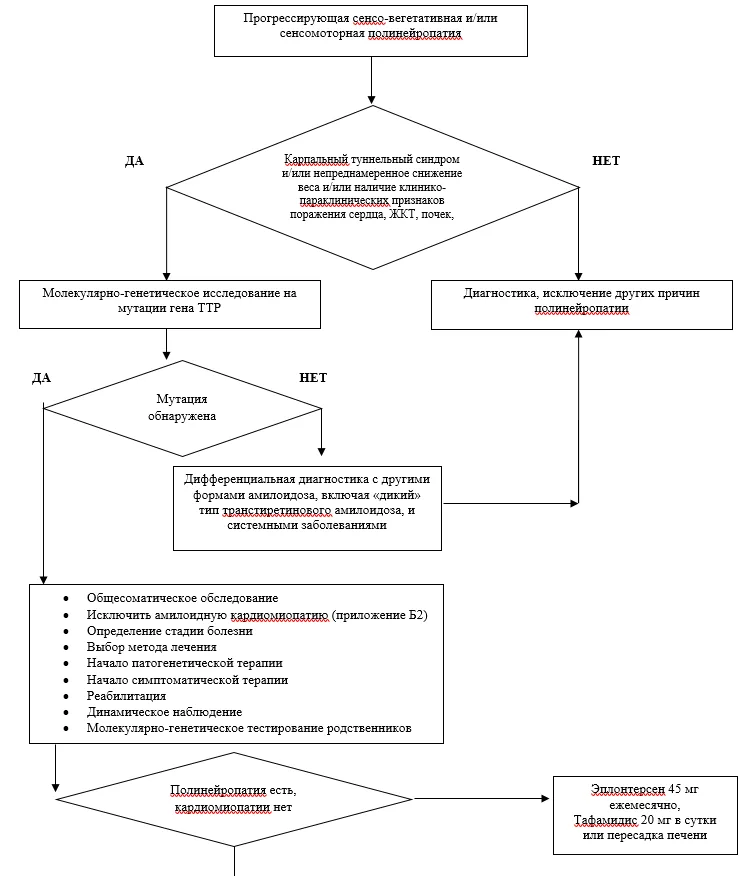
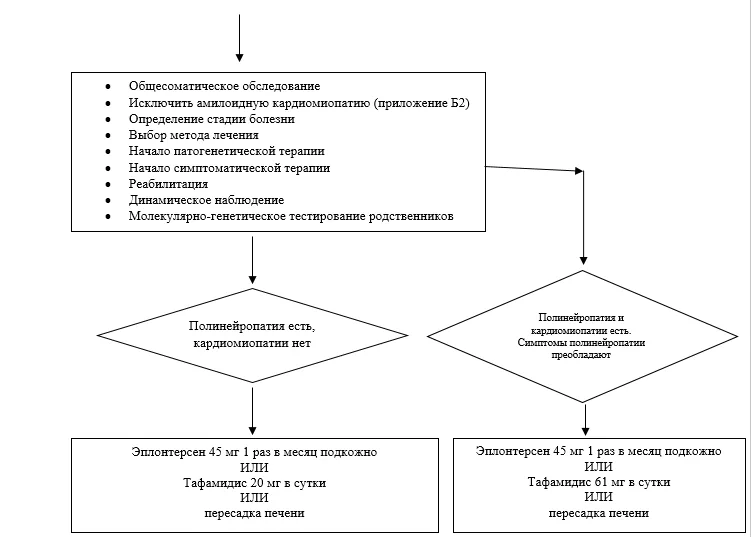
Приложение Б2. Алгоритм действий врача при наличии у пациента или его родственника мутации в гене ТТР
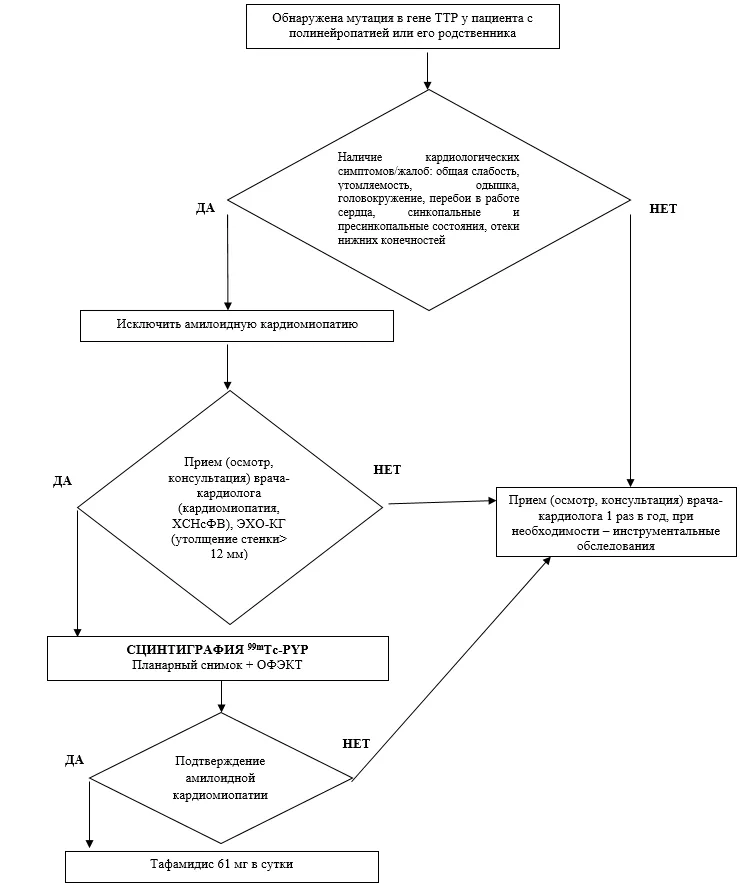
Приложение В. Информация для пациента
Определение и эпидемиология
Транстиретиновая семейная амилоидная полинейропатия (ATTR-ПН) – прогрессирующее наследственное системное заболевание, в основе которого лежит внеклеточное отложение фибриллярного белка (амилоида) преимущественно в волокна периферических нервов, а также в клетки сердца, ЖКТ, почек и глаз, что приводит к нарушению их функции разной степени выраженности. Предполагаемая распространенность ATTR-ПН во всем мире составляет 10 000 (1/1 000 000 человек), в Европе - не менее 1 на 100 000 населения [1-5].
Этиология
Развитие ATTR-ПН обусловлено наличием мутаций в гене TTR, кодирующего синтез белка транстиретина (ТТР), синтезируемого преимущественно клетками печени и в значительно меньшей степени (< 5 %) сосудистого сплетения головного мозга и пигментного эпителия сетчатки глаза из составляющей фракции преальбумина. На сегодняшний день описано больше 130 патогенных мутаций. ATTR-ПН наследуется по аутосомно-доминантному типу. Риск наследования заболевания составляет 50 %. Лица мужского и женского пола поражаются с равной частотой [1-5].
Клиническая картина
Симптомы вариабельны, развиваются медленно, в течение нескольких лет и, как правило, начинаются со стоп с последующим распространением по восходящему типу на бедра, туловище и руки. Симптомы ATTR-ПН обычно представлены относительно симметричным поражением конечностей и включают:
слабость в ногах и руках, снижение тонуса мышц;
нарушение походки; неустойчивость и нарушение координации движений;
снижение чувствительности, онемение или покалывание в кистях и стопах.
Характерен нейропатический болевой синдром и вегетативные нарушения, включающие: ортостатическую гипотензию; запоры, чередующиеся с диареей, приступы тошноты и рвоты, нарушение моторики ЖКТ; задержку или недержание мочи, нейрогенный мочевой пузырь, эректильную дисфункцию, импотенцию; нарушение потоотделения, ангидроз.
ATTR-ПН может дебютировать с двустороннего карпального туннельного синдрома или стеноза позвоночника [1-5].
Диагностика
Для постановки диагноза врач тщательно изучает историю заболевания, проводит осмотр и назначает дополнительные методы обследования [1-5]:
анализы крови и мочи;
молекулярно-генетический анализ, направленный на поиск мутаций в гене TTR;
ЭНМГ – высокоинформативный инструментальный метод исследования функции периферических нервов;
общесоматическое обследование.
Если в ходе вышеуказанных методов обследования установить диагноз не удалось, рекомендуется проведение морфологического исследования (биопсия) доступных тканей (кожа и жировая клетчатка передней брюшной стенки, слизистая и подслизистая оболочка двенадцатиперстной и прямой кишки, слюнные железы) или пораженного органа с целью верификации отложений амилоида.
Окончательный диагноз "ATTR-ПН" устанавливается на основании молекулярно-генетического анализа или при морфологическом исследовании [1-5].
Лечение
Для ATTR-ПН разработана патогенетическая терапия. В настоящий момент в РФ доступны три метода [1-5]:
пожизненный прием препарата Эплонтерсен в виде самостоятельных подкожных инъекций с помощью автоматической шприц-ручки;
пероральный пожизненный прием препарата Тафамидис;
трансплантация печени.
При выборе метода лечения принимаются во внимание много факторов: возраст, длительность и тяжесть заболевания, выраженность системных нарушений и др. У некоторых больных, несмотря на своевременно назначенное адекватное лечение, заболевание может прогрессировать и не поддаваться контролю. Ни один из известных на сегодняшний день препаратов не излечивает ATTR-ПН.
Общие рекомендации
Избегать чрезмерных эмоциональных и физических нагрузок, соблюдать режим труда и отдыха;
Ограничить прием алкоголя и любых других нейротоксических препаратов;
Соблюдать назначения врача-невролога;
Придерживаться принципов непрерывной реабилитации.
Крайне важным для прогноза является своевременное назначение лечения, тщательное наблюдение за пациентом и эффектом проводимой терапии.
Важно провести молекулярно-генетическое обследование родственников пациента.
Приложение Г. Шкалы оценки, вопросники и другие оценочные инструменты
Не применимо.