Список сокращений
АМН — адреномиелонейропатия
АПС-1 — аутоиммунный полигландуллярный синдром 1 типа
Х-АЛД — Х-сцепленная адренолейкодистрофия
БС АЛД — бессимптомная форма Х-сцепленной адренолейкодистрофии
ДЦ АЛД — детская церебральная форма Х-сцепленной адренолейкодистрофии
ЮЦ АЛД — юношеская церебральная форма Х-сцепленной адренолейкодистрофии
ВЦ АЛД — взрослая церебральная форма Х-сцепленной адренолейкодистрофии
(И)НН — (изолированная) хроническая надпочечниковая недостаточность
ГТО — глицерилтриолеат
ГТЭ — глицерилтриэруката
КТ — компьютерная томография
ЛФХ — лизофосфотидилхолины
МГК — медико-генетическое консультирование
МРТ — магнитно-резонансная томография
НН — надпочечниковая недостаточность
ОДЦЖК — очень длинноцепочечные жирные кислоты
С22 — докозановая кислота
С24 — тетракозановая кислота
С26 — гексакозановая кислота
С27 — гептакозановая кислота
ТГСК — трансфузия гемопоэтических стволовых клеток
УЗИ — ультразвуковое исследование
ЭНМГ — электронейромиография
ХНН — хроническая надпочечниковая недостаточность
Термины и определения
Пероксисомные болезни — группа наследственных моногенных заболеваний, связанных с нарушением функций пероксисом.
Х-сцепленная адренолейкодистрофия — наследственное заболевание из группы пероксисомных, характеризующееся поражением нервной системы в сочетании с хронической надпочечниковой недостаточностью.
ОДЦЖК — очень длинноцепочечные жирные кислоты, которые накапливаются в разных тканях при Х-АЛД.
Трансфузия гемопоэтических стволовых клеток — метод лечения заболеваний, при котором пациенту вводят здоровые стволовые клетки, замещая пораженные клетки донорскими или собственными.
1. Краткая информация по заболеванию или состоянию
1.1 Определение заболевания или состояния
Х-сцепленная адренолейкодистрофия (Х-АЛД) — наследственное X-сцепленное рецессивное заболевание обмена веществ из группы пероксисомных болезней, характеризующееся сочетанием поражения периферической, центральной нервной систем и эндокринной патологии (прежде всего, надпочечниковой недостаточности), которое развивается вследствие нарушения окисления и последующего накопления в органах и тканях насыщенных очень длинноцепочечных жирных кислот [1], [2].
1.2 Этиология и патогенез заболевания или состояния (группы заболеваний или состояний)
Х-АЛД обусловлена патогенными вариантами гена АВСD1, кодирующего трансмембранный белок-транспортер ALDP. Ген ABCD1 картирован в терминальном сегменте длинного плеча Х-хромосомы, в локусе Xq28 [1].
Белок ALDP относится к суперсемейству трансмембранных белков-транспортеров, характеризующихся наличием АТФ-связывающей кассеты. Изменения белка ALDP нарушают транспорт насыщенных жирных кислот с очень длинной цепью (ОДЦЖК) в пероксисомы. Основным пусковым механизмом патогенеза на молекулярном уровне является нарушение в пероксисомах деградации насыщенных ОДЦЖК, поступающих с пищей, а также синтезируемых в организме de novo. Результатом является 2-10-кратное увеличение концентрации ОДЦЖК в плазме, эритроцитах, лейкоцитах, фибробластах пациентов и гетерозиготных носителей. Следствием этих изменений и одновременно важным патогенетическим механизмом является изменение физико-химических свойств мембран клеток вследствие накопления в них ацилпроизводных ОДЦЖК. Молекулярные механизмы патогенеза надпочечниковой недостаточности включают токсический эффект на клетки коры надпочечников холестериновых эфиров с измененной структурой, встраивание ОДЦЖК в мембраны стероидпродуцирующих клеток, снижение стероидогенеза вследствие связывания свободного холестерина с ОДЦЖК [3], [4].
Корреляция между клиническими и патологическими данными наблюдается при быстро прогрессирующих церебральных формах, детской и взрослой. Патологические изменения представлены периваскулярной инфильтрацией лимфоцитами белого вещества в тех областях, где находят дисфункцию гематоэнцефалического барьера по накоплению контрастного вещества при КТ головного мозга. Установлено участие в воспалительной реакции фактора некроза опухолей TNFα, высокие уровни которого найдены в макрофагах и астроцитах в областях локализации активной демиелинизации [5]. Это позволило предположить, что избыток ОДЦЖК стимулирует в астроцитах, периваскулярных клетках, макрофагах TNFα цитокиновый каскад, который ведет к демиелинизации, опосредованной первично цитокинами, с последующей деструкцией миелина преимущественно Т-клетками [5], [6].
Кроме того, было обнаружено, что активация микроглии спинного мозга при адреномиелонейропатии является ведущим звеном в развитии клинической симптоматики, а повреждение нейронов происходит из-за повышенной фагоцитарной активности микроглии, избыточной экспрессии факторов фагоцитоза в измененной химической среде, обусловленной влиянием концентрации ОДЦЖК [7].
1.3 Эпидемиология заболевания или состояния
Х-АЛД относительно частая болезнь, встречающаяся повсеместно, во всех расах и этнических группах. Минимальная частота Х-АЛД во Франции, где она составляет 1:100 000 новорожденных мальчиков [8]. В Австралии и Юго-Восточной Азии этот показатель составил 1,6:100 000, в Японии — 2,0-3,3:100 000 [9], [10]. По данным масштабного популяционного исследования в США c широким использованием биохимической и ДНК-диагностики, минимальная частота гемизиготных носителей составляет 1:42 000, а суммарная частота геми- и гетерозиготных носителей достигает 1:16 800 [11].
После введения неонатального скрининга в США было показано, что частота Х-АЛД составляет 1:17 000 новорожденных мальчиков [12]. Диапазон цифр больше отражает полноту выявления, чем межпопуляционные различия: убедительных данных о территориальном или этническом накоплении АЛД нет (кроме редкой формы с фенотипом атаксии, более частой в Японии) [13].
1.4 Особенности кодирования заболевания или состояния
Код по МКБ-10: Е71.3 Нарушения обмена жирных кислот.
1.5 Классификация заболевания или состояния
Согласно клинической классификации на основании возраста дебюта и поражения нервной системы выделяют следующие формы Х-АЛД:
Детская церебральная форма (ДЦ АЛД);
Юношеская церебральная форма (ЮЦ АЛД);
Церебральная форма взрослых (ВЦ АЛД);
Адреномиелонейропатия (АМН);
Изолированная надпочечниковая недостаточность (ИНН);
Бессимптомная форма (БС АЛД) (при наличии биохимического дефекта и/или патогенного варианта);
Атипичные формы;
Х-АЛД у гетерозиготных носительниц.
Приведенная классификация в определенной мере условна, поскольку некоторые входящие в нее формы перекрываются и в действительности представляют собой клинический континуум фенотипов с различиями по тяжести и срокам манифестации [13], [14], [15].
1.6 Клиническая картина заболевания или состояния
ДЦ АЛД является наиболее изученным фенотипом заболевания. По данным крупных серий наблюдений, дебют заболевания приходится на возраст 3–10 лет (в большинстве случаев 4–8 лет), с пиком около 7 лет, средний возраст начала составляет 7,1 ± 1,7 года [13], [15]. В ряде случаев неврологическим проявлениям предшествуют субклинические нарушения внимания и обучения, однако чаще дети до манифестации считаются соматически и психически здоровыми [13].
Начальные симптомы вариабельны, но наиболее типичны поведенческие и когнитивные нарушения (дефицит внимания, гиперактивность, эмоциональная лабильность, снижение успеваемости), нередко ошибочно трактуемые как школьная дезадаптация [13]. Частыми ранними признаками являются ухудшение зрения и косоглазие, реже отмечаются мозжечковые расстройства, судороги, головные боли. Очень редко ДЦ АЛД манифестирует недержанием мочи и/или кала, тиками. По данным когортных исследований, в 9 % случаев возможно острое начало заболевания (судороги, адреналовый криз, угнетение сознания) [16]. Сообщалось об атипичном асимметричном поражении в дебюте ДЦ АЛД (случай дебюта у 10-летнего мальчика с когнитивных нарушений и левостороннего спастического гемипареза, с преимущественно правосторонней локализацией очагов на МРТ ГМ) [17].
Заболевание, как правило, быстро прогрессирует с развитием тяжелой энцефалопатии: формируются дизартрия и анартрия, дисфагия, спастичность, атаксия, экстрапирамидные расстройства; на поздних стадиях практически у всех пациентов развивается эпилепсия и выраженная деменция. Нарушения зрения прогрессируют до полной слепоты. Терминальная стадия характеризуется обездвиженностью, утратой контакта с окружающим, декортикацией и церебральной кахексией. Средний интервал между дебютом неврологических симптомов и декортикацией составляет около 2 лет; средний возраст смерти — 9–11 лет [18], [19].
ЮЦ АЛД характеризуется началом после 10 лет (чаще до 14–15 лет, верхняя граница — 21 год). По клинической картине и течению она во многом сходна с детской церебральной формой, что делает разграничение этих фенотипов условным, ряд авторов рассматривает их как единый спектр [8], [9], [20], [21]. В отдельных случаях заболевание протекает более медленно, однако прогноз в целом остается неблагоприятным.
ВЦ АЛД манифестирует после 21 года, иногда до 40–50 лет [22]. Для нее характерны выраженные психические и когнитивные расстройства (психозы, лобная деменция), что нередко приводит к диагностическим ошибкам [23], [24], [25]. Возможны очаговые неврологические симптомы, включая нарушения полей зрения, например, описана гемианопсия [26]. Заболевание обычно быстро прогрессирует, приводя к тяжелой инвалидизации и декортикации в течение 3–4 лет, хотя описаны редкие случаи стабилизации.
АМН наиболее частый фенотип у взрослых мужчин. Возраст начала варьирует от подросткового до зрелого, однако в большинстве случаев симптомы появляются на 3–4 десятилетии жизни, лишь около 8 % случаев манифестируют до 21 года [15], [27]. Ведущими проявлениями являются медленно прогрессирующий нижний спастический парапарез, нарушения мочеиспускания, половая дисфункция, нередко — ранняя алопеция. Также характерна демиелинизирующая полинейропатия, вегетативные и тазовые расстройства [28], [29].
Прогрессирование АМН медленное, утрата самостоятельной ходьбы обычно происходит через 10–15 лет от начала заболевания, со временем появляется недержание мочи и кала. Примерно у половины пациентов по мере прогрессирования заболевания выявляется вовлечение головного мозга, чаще субклиническое, у 10–20 % развиваются выраженные когнитивные и поведенческие нарушения, что определяют как «церебральную АМН» (в отличие от «чистой АМН» без вовлечения головного мозга), ассоциированную с неблагоприятным прогнозом [3], [16], [23], [30], [31].
Продолжительность жизни при АМН широко варьирует и может быть близкой к нормальной. В некоторых случаях у пациентов с надпочечниковой недостаточностью без неврологических жалоб и симптомов при проведении ЭНМГ можно выявить полинейропатию, то есть доклиническую стадию АМН [13].
НН является одним из основных компонентов Х-АЛД и встречается в 70-80 % случаев в составе любой формы (кроме БС АЛД) [32], [33].
По данным российских исследований, НН в основном манифестирует на первой декаде жизни пациента с пиком в возрасте 6-7 лет и риском развития в течение всей жизни [34]. НН развивается независимо от поражения нервной системы — в зависимости от возраста, диагноз может быть установлен как до, так и после появления неврологических симптомов.
Симптомы НН неспецифичны, и зачастую могут быть маскированы симптомами поражения нервной системы. Типичным и патогномоничным признаком является гиперпигментация кожных покровов, встречающаяся у подавляющего большинства пациентов с Х-АЛД. Гиперпигментация носит диффузный характер со сгущением в области суставов, складок, кожи наружных половых органов. Вторым по частоте является астенический синдром – слабость, вялость, повышенная утомляемость [34], [35], [36], [37]. Также, пациентов может беспокоить гипотония, потеря массы тела, гипогликемия. Исходя из патогенеза развития надпочечниковой недостаточности при Х-АЛД, минералокортикоидный дефицит и сопутствующие ему симптомы развиваются приблизительно в половине случаев. Основными симптомами минералокортикоидного дефицита являются повышенная тяга к соли, боли в животе, повторная рвота. При неоказании помощи состояние пациента ухудшается, приводя к развитию тяжелого жизнеугрожающего состояния – сольтеряющего криза, сопровождающегося характерными электролитными нарушениями – гипонатриемией и гиперкалиемией [4], [33], [34]. Перерыв в приеме заместительной терапии, либо возрастающая потребность в гормонах коры надпочечников на фоне болезни и стрессовых состояний на фоне обычных заместительных доз также может приводить к развитию острой надпочечниковой недостаточности.
НН может представлять отдельную клиническую форму Х-АЛД — ИНН. ИНН при Х-АЛД представляет собой условный фенотип, поскольку у большинства пациентов со временем формируется неврологическая симптоматика. Интервал между дебютом надпочечниковой недостаточности и появлением неврологических проявлений может достигать нескольких десятилетий (наибольший известный случай достигал 32 лет) [15]. Даже при отсутствии явных неврологических симптомов нередко выявляются субклинические неврологические (гиперрефлексия, снижение вибрационной чувствительности в ногах) и/ или когнитивные нарушения.
БС АЛД у клинически здоровых носителей патогенных вариантов в гене ABCD1 рассматривается как досимптомная стадия заболевания. Возраст манифестации крайне вариабелен, описаны как случаи очень позднего начала, так и отсутствие клинических проявлений при наличии МРТ-изменений [15], [21], [38], [39].
Атипичные фенотипы Х-АЛД включают редкие варианты с преимущественным поражением мозжечка и клинической картиной оливопонтоцеребеллярной дегенерации, а также с другими клиническими проявлениями (например, описан дебют с тугоухости, где после дополнительного обследования выявлено поражение центральных звеньев слухового анализатора, коррелирующие с МРТ-картиной) [13], [40], [41], [42], [43], [44], [45], [46]. Их доля невелика, однако с развитием молекулярной диагностики число таких наблюдений увеличивается.
Манифестные формы у гетерозиготных носительниц выявляются значительно чаще, чем предполагалось ранее. Клинические проявления отмечаются у 15–20 % носительниц, а после 40 лет — более чем у половины [15], [47]. Наиболее типичны симптомы, сходные с АМН, церебральные формы встречаются значительно реже. Надпочечниковая недостаточность у носительниц наблюдается крайне редко [14], [28], [48], [49], [50].
Отмечая высокую частоту клинических проявлений носительства при Х-АЛД и ряде других Х-сцепленных болезнях, Dobyns с соавт. (2004) предлагают отказаться от их деления на рецессивные и доминантные и называть «просто» Х-сцепленными [51]. В редких случаях тяжелая манифестация у женщин ассоциирована с аномалиями Х-хромосомы, что требует проведения кариотипирования [52].
Характерной особенностью Х-АЛД является выраженная внутрисемейная фенотипическая вариабельность: в одной семье могут сочетаться различные формы заболевания, включая церебральные формы, АМН, ИНН и манифестные формы у гетерозиготных носительниц [13], [15], [21], [43], [53], [54]. Частота выявления каузативных вариантов de novo низка (около 1,7 %), что объясняет преобладание семейных случаев [11]. Эти наблюдения указывают на роль дополнительных модифицирующих факторов в формировании фенотипа, природа которых остается неясной [55]. В ряде исследований проанализировано соотношение фенотипов в выборках пациентов из разных стран. Эти данные суммированы в Приложении А3.1.
2. Диагностика, медицинские показания и противопоказания к применению методов диагностики
Обращаем внимание, что, согласно требованиям к разработке клинических рекомендаций, к каждому тезису-рекомендации необходимо указывать силу рекомендаций и доказательную базу в соответствии со шкалами оценки уровня достоверности доказательств (УДД) и уровня убедительности рекомендаций (УУР). Для многих тезисов УУР и УДД будет низким по причине отсутствия посвященных им клинических исследований высокого дизайна. Невзирая на это, они являются необходимыми элементами обследования пациента для установления диагноза и выбора тактики лечения.
Критерии установления диагноза/состояния: диагноз X-АЛД устанавливается на основании совокупности клинико-анамнестических данных, результатов лабораторного исследования и молекулярно-генетического анализа. Основные лабораторные методы подтверждения диагноза Х-АЛД включают биохимические (определение ОДЦЖК в плазме крови) и молекулярно-генетические исследования гена ABCD1. Диагноз устанавливается при выявлении повышенного уровня ОДЦЖК (C26:0, C24:0, C22:0) в сыворотке или плазме крови и при выявлении гемизиготного патогенного (вероятно-патогенного) варианта в гене ABCD1 у мужчин или гетерозиготного патогенного (вероятно-патогенного) варианта в гене ABCD1 у женщин. Варианты неясного клинического значения не позволяют подтвердить диагноз и принимать клинически значимые решения [2].
Дифференциальная диагностика. Дифференциальную диагностику проводят с широким кругом состояний, в зависимости от фенотипа Х-АЛД [56].
ДЦ и ЮЦ АЛД дифференцируют с синдромом дефицита внимания и гиперактивностью, эпилепсией, опухолями головного мозга, другими лейкодистрофиями, подострым склерозирующим панэнцефалитом, ранним рассеянным склерозом, болезнью Лайма. Фенотип АМН необходимо дифференцировать с рассеянным склерозом, наследственной спастической параплегией (болезнью Штрюмпеля), боковым амиотрофическим склерозом, авитаминозом В12 (фуникулярным миелозом), опухолями спинного мозга; церебральную форму взрослых — с эндогенными психическими болезнями, болезнью Альцгеймера, токсической и алкогольной энцефалопатией; фенотип оливопонтоцеребеллярной дегенерации — с другими атаксиями.
Известно более 20 наследственных синдромов, при которых развивается надпочечниковая недостаточность. Для дифференциальной диагностики важно оценить возраст пациента в дебюте надпочечниковой недостаточности, сопутствующую патологию, а также проанализировать семейную историю. Случаев манифестации НН при Х-АЛД с рождения не описано. НН, как правило, развивается в более позднем возрасте. Сопутствующие заболевания могут служить подсказкой для определения этиологии НН (например, хронический кожно-слизистый кандидоз в сочетании с гипопаратиреозом, позволит предположить аутоиммунный полигландулярный синдром 1 типа (АПС-1).
Сведения о заболевших рассеянным склерозом среди близких родственников мальчика или мужчины с надпочечниковой недостаточностью могут подсказать диагноз Х-АЛД, поскольку нередко изменения на МРТ и клинику Х-АЛД ошибочно расценивают как проявления рассеянного склероза. Диагноз наследственного заболевания с известной этиологией в любом случае должен быть подтвержден генетическим анализом.
Самой частой причиной надпочечниковой недостаточности у подростков и взрослых является аутоиммунная НН [36], [57]. Однако, даже при выявлении у пациента мужского пола антител к 21-гидроксилазе (маркер аутоиммунной надпочечниковой недостаточности), необходимо исследование ОДЦЖК для исключения Х-АЛД. Впоследствии возможно рассмотреть вопрос о необходимости генетической диагностики. Известны случаи Х-АЛД, когда также определялся положительный титр антител к 21-гидроксилазе.
Семейный анамнез может послужить ключом к диагностике, однако иногда анализ родословной может вводит в заблуждение. Например, наличие клинических проявлений у женщин может имитировать аутосомно-доминантный тип наследования.
2.1 Жалобы и анамнез
Рекомендуется всем пациентам с подозрением на X-сцепленную адренолейкодистрофию проводить тщательный сбор жалоб и анамнеза с целью определения тяжести течения заболевания и выработки верной тактики наблюдения [2].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: при сборе анамнеза и жалоб необходимо обращать внимание на следующие жалобы и анамнестические события:
• отягощенный семейный анамнез (сходные симптомы у родных братьев, а также родственников мужского пола по материнской линии; наличие в семье таких заболеваний, как рассеянный склероз, шизофрения, а также ранней смерти мальчиков);
• снижение или потеря аппетита;
• ухудшение памяти;
• изменение поведения, апатия, раздражительность;
• снижение слуха;
• снижение зрения;
• изменение походки;
• сложности с равновесием, нарушение координации (особенно с закрытыми глазами);
• слабость мышц верхних и нижних конечностей (обычно сначала пациент жалуется на слабость стоп и кистей, затем всей конечности);
• снижение чувствительности (вплоть до полного ее исчезновения);
• странные ощущения в конечностях (мурашки, жжение);
• потемнение кожных покровов;
• эпизоды вялости, сонливости;
• повторная рвота, тошнота на фоне стресса, интеркуррентных заболеваний;
• тяга к соленной пище;
• потливость, которая не зависит от температуры и физических усилий; нарушения дыхания, одышка, усиленное сердцебиение, головокружение;
• нарушение контроля за функциями тазовых органов;
• эректильная дисфункция у мужчин.
2.2 Физикальное обследование
Рекомендуется всем пациентам с подозрением на X-сцепленную адренолейкодистрофию при осмотре обращать внимание на основные клинические проявления Х-АЛД, свидетельствующие о надпочечниковой недостаточности, поражении центральной и периферической нервной системы с целью определения тяжести течения заболевания и выработки верной тактики наблюдения и лечения [2].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: при осмотре необходимо обратить внимание на основные клинические проявления Х-АЛД, свидетельствующие о надпочечниковой недостаточности, поражении центральной и периферической нервной системы:
• гиперпигментация кожных покровов;
• бледность или сероватый оттенок кожи;
• снижение массы тела;
• эпизоды снижения артериального давления;
• снижение тургора кожи;
• алопеция (выпадение волос);
• признаки полинейропатии (слабость или атрофии дистальных мышц нижних конечностей, нарушения чувствительности, снижение или отсутствие сухожильных рефлексов).
2.3 Лабораторные исследования
Рекомендуется комплексное определение концентрации на аминокислоты и ацилкарнитины в крови методом тандемной масс-спектрометрии (комплекс исследований для диагностики Х-сцепленной адренолейкодистрофии: определение уровня лизофосфатидилхолинов (ЛФХ) методом тандемной масс-спектрометрии пятен крови) всем новорожденным при неонатальном скрининге с целью выявления пациентов с Х-сцепленной адренолейкодистрофией на доклинической стадии [58], [59], [60], [61].
УУР BУДД 3Уровень убедительности рекомендаций В (уровень достоверности доказательств – 3)
Комментарии: в рамках неонатального скрининга проводится определение концентрации C26:0-ЛФХ в медицинских центрах уровня 3А. В рамках подтверждающей диагностики в референсном центре федеральной программы расширенного неонатального скрининга проводится определение концентрации следующих ЛФХ: C26:0-ЛФХ, C24:0-ЛФХ, C22:0-ЛФХ, а также определения соотношений ЛФХ: C24:0-ЛФХ к C22:0-ЛФХ (C24:0-ЛФХ/C22:0-ЛФХ) и C26:0-ЛФХ к C22:0-ЛФХ (C26:0-ЛФХ/C22:0-ЛФХ). Биохимические исследования являются надежными и основными методами верификации диагноза, ложноположительные или ложноотрицательные результаты наблюдаются крайне редко [51], [52], [53], [54].
Рекомендуется комплекс исследований для диагностики Х-сцепленной адренолейкодистрофии (определение уровня ОДЦЖК методом газовой хроматографии масс-спектрометрии плазмы крови) всем пациентам с клиническим подозрением на Х-АЛД с целью проведения дифференциальной диагностики и подтверждения диагноза [62], [63], [64], [65].
УУР BУДД 3Уровень убедительности рекомендаций В (уровень достоверности доказательств – 3)
Комментарии: проводится определение концентрации следующих ОДЦЖК: C26:0 (гексакозановая кислота), C24:0 (тетракозановая кислота), C22:0 (докозановая кислота), а также определения уровня соотношений кислот: C24 к C22 (C24/C22) C26 к C22 (C26/C22). Биохимические исследования являются надежными и основными методами верификации диагноза, ложноположительные или ложноотрицательные результаты наблюдаются крайне редко. Повышение уровня ОДЦЖК в плазме крови больных наблюдается при других пероксисомных болезнях, однако, клиническая картина при этих заболеваниях заметно отличается от Х-АЛД. Также повышение уровня ОДЦЖК может наблюдаться у детей, находящихся на кетогенной диете или же при неправильном заборе биоматериала (гемолиз крови) [66], [67]. Данные, полученные в ходе определения уровней ОДЦЖК в плазме крови у пациентов с Х-АЛД и в контроле показали, что измерение всех трех параметров, а также соотношений позволяет достоверно установить диагноз Х-АЛД у пациентов мужского пола. Однако, в литературе описаны ложноотрицательные случаи при Х-АЛД [68], [69], [70]. Концентрация ОДЦЖК в плазме крови повышена примерно у 85 % гетерозиготных носительниц [56], тогда как у 10-15 % несомненных гетерозиготных носительниц исследование ОДЦЖК дает ложноотрицательные результаты, что обусловлено наличием компенсаторной функции неповрежденной Х-хромосомы [54], [56], [71], [72].
Рекомендуется проведение молекулярно-генетического исследования гена ABCD1 (исследование гена ABCD1 методом секвенирования по Сенгеру или в рамках секвенирования панели генов, секвенирования полного экзома или генома; в номенклатуре медицинских услуг, соответственно: определение вариантов генов в образце биологического материала другом или неуточненном, неклассифицированные в других рубриках, методом таргетного высокопроизводительного секвенирования, методом полноэкзомного высокопроизводительного секвенирования, методом высокопроизводительного секвенирования, методом секвенирования по Сенгеру всем пациентам с симптомами, характерными для Х-АЛД, а также на доклинической стадии при выявленных биохимических изменениях, с целью дифференциальной диагностики и подтверждения диагноза [64], [73], [74].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: в первую очередь исследование показано для пациентов, с повышенным уровнем ОДЦЖК и/или их соотношений. Для назначения исследования, выбора тактики ДНК-диагностики, последующей интерпретации результатов, требуется прием (консультация) врача-генетика лечебно-диагностический первичный и повторный. ДНК-анализ является высокоинформативным методом диагностики Х-АЛД. Информация о патогенных вариантах гена к ABCD1 опубликована в международных базах данных (например, http://www.hgmd.cf.ac.uk/ac/index.php, http://www.x-ald.nl/, http://grenada.lumc.nl/LOVD2/MR/home.php?select_db=ABCD1). Преобладают миссенс-варианты (почти 2/3), около 1/4 составляют нонсенс-варианты (со сдвигом рамки считывания), другие типы нуклеотидных вариантов достаточно редки. Практически у 100 % пациентов (как больных мужчин, так и женщин-носительниц) прямое автоматическое секвенирование и поиск делеций/дупликаций методом количественного анализа приводит к выявлению каузативного варианта. Из-за очень высокой гомологии между псевдогеном и геном ABCD1, подбору нуклеотидных праймеров для проведения ДНК-диагностики должно быть уделено большое внимание. В каждой лаборатории могут быть подобраны и использованы свои последовательности олигонуклеотидных праймеров, при дизайне которых необходимо учитывать наличие псевдогена и приступать к тестированию образцов пациентов только после получения убедительных результатов о специфичности анализа. Если при проведении прямого секвенирования по Сенгеру каузативный вариант не обнаружен, целесообразно применение других методов молекулярно-генетического анализа.
Рекомендуется исследование общего кортизола, адренокортикотропного гормона, электролитов (калия, натрия), глюкозы, уровня ренина или активности ренина плазмы в крови всем пациентам с подтверждённым диагнозом Х-АЛД и/или клиническими проявлениями надпочечниковой недостаточности для лабораторной верификации надпочечниковой недостаточности [64], [65], [73], [75].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: исследования проводится всем пациентам для оценки наличия как глюкокортикоидного, так и минералокортикоидного дефицита [64]. Для назначения исследований необходим прием (консультация) врача-эндокринолога (детского эндокринолога) лечебно-диагностический первичный и повторный (при необходимости)). Диагностика и лечение проводятся в соответствии с клиническими рекомендациями «Первичная надпочечниковая недостаточность». Предпочтительно проводить забор биоматериала в ранние утренние часы (7-9 часов утра), учитывая циркадные ритмы секреции гормонов. Скрининг на НН следует начинать в первые 6 месяцев жизни у пациентов мужского пола, далее каждые 6 месяцев до 10 лет и ежегодно в дальнейшем [64]. Характерным для надпочечниковой недостаточности является низкий уровень кортизола (менее 140 нмоль/л) на фоне уровня АКТГ двукратно превышающего верхний референсный порог лаборатории. Исследование уровня глюкозы в крови позволит выявить гипогликемию, характерную для дефицита глюкокортикоидов. Для исследования минералокортикоидной функции в возрасте до 1 года целесообразно исследование электролитов крови. Гипонатриемия может быть признаком дефицита как глюкокортикоидов, так и минералокортикоидов. Гиперкалиемия более характерна для дефицита минералокортикоидов. С возраста 1 года целесообразно исследование электролитов совместно с ренином плазмы (активностью ренина плазмы) крови. Повышение ренина (активности ренина плазмы) на фоне гипонатриемии и/или гиперкалиемии позволяет установить дефицит минералокортикоидов [76].
2.4 Инструментальные исследования
В инструментальной диагностике Х-АЛД первостепенная роль принадлежит методам нейровизуализации. В настоящее время накоплен большой материал о картине КТ/МРТ при церебральных формах Х-АЛД [77].
Рекомендуется проведение магнитно-резонансной томографии головного мозга всем пациентам с подозрением на Х-АЛД и с уже подтвержденным диагнозом Х-АЛД с целью дифференциальной диагностики и оценки тяжести заболевания [78].
УУР AУДД 1Уровень убедительности рекомендаций A (уровень достоверности доказательств – 1)
Комментарии: наркоз — по показаниям (общую анестезию целесообразно использовать до тех пор, пока пациент не сможет лежать неподвижно во время исследования).
Изменения МРТ обычно предшествуют неврологическим и нейрофизиологическим изменениям, поэтому МРТ имеет исключительную важность для обследования больных с БС АЛД, выявленных в отягощенных семьях [79].
С 24 месяцев до 3 лет целесообразно проводить ежегодную оценку снимков, с 3 до 12 лет — каждые 6 месяцев, с 12 лет — ежегодно.
Базовый протокол МРТ ГМ при Х-АЛД должен включать не менее следующих последовательностей: 3D T1-взвешенные изображения, T2-взвешенные изображения (spin-echo), 3D FLAIR и диффузионно-взвешенные изображения (DWI). Контрастное T1-взвешенное исследование выполняется по клиническим показаниям [80].
Характерными для Х-АЛД являются затылочные/затылочно-теменные очаги демиелинизации. Такая локализация процесса отчетливо отличает Х-АЛД от ряда других лейкодистрофий [3], [77].
У 80 % больных с ДЦ АЛД обширные симметричные очаги демиелинизации обнаруживаются в затылочных и теменных долях с вовлечением перивентрикулярных областей: на начальных стадиях церебральной Х-АЛД выявляется гиперинтенсивный сигнал в Т2-взвешенном изображении (Т2W) в области мозолистого тела, кортикоспинальных и кортикопонтинных трактов, который по мере прогрессирования быстро распространяется в затылочные и задне-теменные отделы [81].
Наличие демиелинизации в каудальных отделах мозга коррелирует с корковыми нарушениями зрения и слуха. Интенсивность сигнала (Т2W) свидетельствует не только о распаде миелина, но и о наличии воспалительной реакции [82].
Хотя такое начало процесса демиелинизации является наиболее общим, возможна и другая локализация поражения в начале процесса. Лобная локализация очагов встретилась у 5 из 40 больных с церебральными формами и наиболее характерна для церебральной формы взрослых, что согласуется с «лобной» психикой [83].
Были выявлены первые очаги демиелинизирующего процесса во внутренней капсуле, мозолистом теле, лучистой короне и ножках мозга. Поражение может начаться также с мозжечка или варолиевого моста [42].
Описана атипичная локализация, например, односторонняя локализация очага при ДЦ АЛД [17].
У пациентов с неврологической симптоматикой МРТ показывает характерную картину симметричного усиленного сигнала Т2 в области мозолистого тела и теменно-затылочной области [53], [82].
МРТ головного мозга также используется для оценки тяжести Х-АЛД с использованием шкалы Луиса (Приложение Г1). Примеры поражений, визуализируемые при проведении МРТ ГМ, представлены в Приложении А3.5.
Рекомендуется проведение магнитно-резонансной томографии головного мозга взрослым пациентам с клинической картиной адреномиелонейропатии с целью дифференциальной диагностики и оценки тяжести заболевания [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: частота определяется лечащим врачом, целесообразно определять необходимость исследования в рамках ежегодного приема (консультация) врача-невролога лечебно-диагностического первичного и повторного (при необходимости).
Рекомендуется проведение магнитно-резонансной томографии спинного мозга пациентам с клинической картиной адреномиелонейропатии с целью дифференциальной диагностики [84].
УУР BУДД 3Уровень убедительности рекомендаций В (уровень достоверности доказательств – 3)
Комментарий: МРТ спинного мозга имеет ограниченную информативность для подтверждения диагноза и в большей степени необходимо для исключения других заболеваний, с которыми проводится дифференциальная диагностика.
Рекомендуется проведение электронейромиографии стимуляционной нервов верхних и нижних конечностей (в номенклатуре медицинских услуг электронейромиография стимуляционная (один нерв)) пациентам с Х-АЛД с целью диагностики периферической полинейропатии [85].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: объем исследования определяется специалистом. Выявляют признаки как аксональной, так и демиелинизирующей полинейропатии.
Рекомендуется проведение электроэнцефалографии и/или электроэнцефалографии с видеомониторингом пациентам с подтвержденным диагнозом Х-АЛД с целью своевременного выявления эпилепсии [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется проведение тональной аудиометрии пациентам с подтверждённым диагнозом Х-АЛД при первичной клинической оценке и далее по клиническим показаниям (при появлении или прогрессировании жалоб на слух, нарушение понимания речи, а также при признаках церебрального поражения по данным МРТ головного мозга) с целью выявления слуховых нарушений и своевременной коррекции ведения пациента [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: рутинное регулярное проведение аудиометрии у бессимптомных пациентов и пациентов без признаков ДЦ АЛД обычно не требуется, допустима периодическая оценка (например, 1 раз в 1-2 года) в рамках мультидисциплинарного наблюдения.
2.5 Иные исследования
Рекомендуется проводить дифференциальную диагностику с Х-АЛД всем пациентам с клиническим проявлениями спастической параплегии, вне зависимости от пола больных, если родословная не противоречит Х-сцепленному типу наследованию, т.е. нет передачи болезни от отца сыну, с целью своевременной диагностики заболевания [2], [86], [87].
УУР CУДД 4Уровень убедительности рекомендаций С (уровень достоверности доказательств – 4)
Комментарии: дифференциальную диагностику с Х-АЛД можно также проводить в семейных случаях рассеянного склероза и изолированной надпочечниковой недостаточности. Признаки поражения надпочечников могут предшествовать неврологическим симптомам, поэтому всем пациентам мужского пола старше 1 года с неясной этиологией надпочечниковой недостаточности целесообразно проведение диагностики Х-АЛД (определение уровня ОДЦЖК). Точный диагноз в случае изолированной надпочечниковой недостаточности необходим для прогнозирования дальнейшего развития заболевания, определения тактики наблюдения и генетического консультирования семьи.
Рекомендуется прием (консультация) врача-генетика лечебно-диагностический первичный и повторный всем пациентам с подозрением на Х-АЛД, а также с уже подтвержденным диагнозом Х-АЛД, с целью проведения дифференциальной диагностики, определения тактики ДНК-диагностики, интерпретации полученных результатов ДНК-диагностики, проведения медико-генетического консультирования семьи [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: на первичном приеме (консультации) врач-генетик проводит дифференциальную диагностику состояния и определяет тактику ДНК-диагностики. Повторный прием (консультация) необходим при получении данных ДНК-диагностики с целью интерпретации полученных результатов и определении показаний для дополнительных исследований (при необходимости). Диагноз подтверждается в результате обнаружения гемизиготных патогенных/вероятно-патогенных вариантов у лиц мужского пола, гетерозиготных патогенных/вероятно-патогенных вариантов у лиц женского пола в гене ABCD1. Важно помнить, что никакая ДНК-диагностика не позволяет исключить наследственный характер заболевания.
Рекомендуется прием (консультация) врача-невролога лечебно-диагностический первичный и повторный всем пациентам с подозрением на Х-АЛД, а также с уже подтвержденным диагнозом Х-АЛД, с целью дифференциальной диагностики состояния, оценки тяжести состояния (в том числе с учетом данных нейровизуализации), своевременной диагностики неврологических осложнений и назначения симптоматической терапии, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: врач-невролог определяет порядок проведения в том числе МРТ головного мозга с последующей оценкой тяжести состояния с учетом данных нейровизуализации, что в дальнейшем используется при принятии решения о тактике лечения [2]. У взрослых пациентов с фенотипом адреномиелонейропатии могут выявляться симптомы спастической параплегии, атаксии, когнитивные нарушения, нарушения сна.
Рекомендуется прием (консультация) врача-детского эндокринолога/врача-эндокринолога лечебно-диагностический первичный и повторный (при необходимости) всем пациентам с подозрением на Х-АЛД, а также с уже подтвержденным диагнозом Х-АЛД, с целью первоначальной оценки состояния, своевременной диагностики надпочечниковой недостаточности и назначения симптоматической терапии, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: наблюдение целесообразно осуществлять каждые 6 месяцев до достижения 10 лет, далее — ежегодно [2]. Признаки поражения надпочечников могут предшествовать неврологическим симптомам, поэтому всем пациентам мужского пола старше 1 года с неясной этиологией надпочечниковой недостаточности целесообразно проведение диагностики для исключения/ подтверждения Х-АЛД (определение уровня ОДЦЖК). Точный диагноз в случае изолированной надпочечниковой недостаточности необходим для прогнозирования дальнейшего развития заболевания, определения тактики наблюдения и генетического консультирования семьи.
Рекомендуется прием (консультация) врача-детского эндокринолога/врача-эндокринолога лечебно-диагностический первичный и повторный (при необходимости) всем пациентам с подтвержденным диагнозом Х-АЛД в 14 лет для оценки полового развития и исключения гипогонадизма при отсутствии вторичных половых признаков [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: исследование общего тестостерона, лютеинизирующего гормона, фолликулостимулирующего гормона в крови проводится по показаниям. Признаки гипогонадизма могут выявляться у пациентов с Х-АЛД, однако, их клиническая значимость остается не до конца ясной. Например, эректильная дисфункция может быть проявлением первичного гипогонадизма или быть вызвана поражением спинного мозга.
Рекомендуется прием (консультация) врача-уролога лечебно-диагностический первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД, с целью первоначальной оценки состояния, своевременной диагностики осложнений и симптоматической терапии, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: наиболее актуально для взрослых пациентов с фенотипом адреномиелонейропатии. Могут наблюдаться такие осложнения, как нейрогенный мочевой пузырь, недержание мочи и эректильная дисфункция у мужчин [2].
Рекомендуется прием (консультация) врача-гастроэнтеролога лечебно-диагностический первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД, с целью первоначальной оценки состояния, своевременной диагностики осложнений и симптоматической терапии, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: могут наблюдаться расстройства желудочно-кишечного тракта, некоторым пациентам может потребоваться нутритивная поддержка [2].
Рекомендуется прием (консультация) врача-психиатра/врача-психиатра детского лечебно-диагностический первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД, с целью первоначальной оценки состояния, своевременной диагностики осложнений и симптоматической терапии, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: нарушения поведения могут наблюдаться как у детей, так и у взрослых пациентов [2].
Рекомендуется прием (консультация) врача-травматолога-ортопеда лечебно-диагностический первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД, с целью первоначальной оценки состояния, своевременной диагностики осложнений и симптоматической терапии, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: некоторым пациентам может потребоваться ортопедическая поддержка, необходима профилактика контрактур суставов и падений [2].
Рекомендуется прием (консультация) врача-педиатра/врача-терапевта/врача общей практики (семейного врача) лечебно-диагностический первичный и повторный пациентам с подтвержденным диагнозом Х-АЛД, с целью первоначальной оценки состояния, оценки развития, координации наблюдения и лечения у мультидисциплинарной команды специалистов [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется прием (консультация) врача-физиотерапевта лечебно-диагностический первичный и повторный пациентам с подтвержденным диагнозом Х-АЛД, с целью первоначальной оценки состояния, оценки развития, координации наблюдения и лечения у мультидисциплинарной команды специалистов [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: частота определяется специалистом в зависимости от тяжести двигательных нарушений и их прогрессированием и может варьировать от плановых оценок 1-2 раза в год у пациентов без выраженной спастичности до регулярных ежемесячных или 1-раз в 2-3 месяца посещений у пациентов с выраженными моторными нарушениями [57].
Рекомендуется прием (консультация) медицинского логопеда первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД, с целью первоначальной оценки состояния, выявления нарушений речи, коррекции состояния, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется прием (консультация) медицинского психолога/нейропсихолога первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД, с целью первоначальной оценки состояния, психологической поддержки, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: оценка развития и когнитивных нарушений, реабилитационные мероприятия, при необходимости. Семьи нуждаются в приеме (консультации) медицинского психолога, поскольку заболевание носит прогрессирующий характер, необходимо помочь пациенту «принять» диагноз, адаптировать его к жизни с тем, чтобы можно было максимально реализовать его способности к обучению и самостоятельной жизни в дальнейшем.
Рекомендуется применять мультидисциплинарный подход к наблюдению и лечению всем пациентам с подтвержденным диагнозом Х-АЛД, с целью наиболее полного оказания медицинской помощи ввиду того, что заболевание характеризуются мультисистемным поражением, требует комплексного подхода к наблюдению и лечению, что диктует необходимость совместного ведения пациента специалистами разных профилей [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: показаны прием (консультация) врача-генетика, врача-невролога, врача-эндокринолога/детского эндокринолога, врача-гастроэнтеролога, врача-диетолога, врача-травматолога-ортопеда, врача-педиатра, врача-терапевта, врача общей практики (семейного врача), врача-офтальмолога, врача-сурдолога-оториноларинголога, врача-физиотерапевта, врача по паллиативной медицинской помощи лечебно-диагностический первичный и повторный, прием (консультация) медицинского психолога первичный и повторный.
3. Лечение, включая медикаментозную и немедикаментозную терапии, диетотерапию, обезболивание
3.1 Консервативное лечение
Наиболее доступны два основных терапевтических подхода: диетотерапия и заместительная гормональная терапия НН.
Принципы заместительной терапии НН при Х-АЛД не отличаются от других форм НН. Дефицит минералокортикоидов при Х-АЛД развивается приблизительно у половины пациентов, в ряде случаев позже дефицита глюкокортикоидов.
Рекомендуется рассмотреть вопрос о назначении диетотерапии пациентам с подтвержденным диагнозом Х-АЛД с целью замедления прогрессирования заболевания [88], [89].
УУР BУДД 3Уровень убедительности рекомендаций B (уровень достоверности доказательств – 3)
Комментарии: принципы диетотерапии отражены в Приложении А3.3. Диетотерапия при Х-АЛД имеет три основных направления: ограничение ОДЦЖК с акцентом на исключение C26:0 (гексакозановой кислоты), ингибирование удлинения жирных кислот и усиление пероксисомального бета-окисления путем введения смеси масла Лоренцо (ЛО) [смесь 4:1 глицерилтриолеата (ГТО) (C18:1 n-9) и глицерилтриэруката (ГТЭ) (C22:1 n-9)], конъюгированной линолевой кислоты (КЛК) и антиоксидантных соединений. Учитывая решающую роль пищевых липидов для роста и нейроразвития на ранних этапах жизни, пациентам до 2 лет не стоит ограничивать потребление жиров, но целесообразно употреблять продукты с естественным низким содержанием ОДЦЖК (см. Приложение А3.3). В этот период жизни пациенту предоставляется сбалансированное питание в соответствии с нормами потребления. Ограничение потребления пищевых жиров начинается после двух лет жизни, и цель диеты — снизить потребление C26:0 до < 2–3 мг/день. Таким образом, потребление жиров с пищей составляет < 15 % от общего количества калорий. Семьям даются инструкции относительно основных продуктов, которых следует избегать или выбирать в зависимости от содержания в них C26:0. Особое внимание следует уделять жирной пище и составу нарезки во внешней оболочке растений, фруктов, овощей и орехов (см. Приложение А3.4).
Рекомендуется рассмотреть вопрос о назначении диетотерапии с применением специализированного продукта лечебного питания масло Лоренцо (смесь из 4 частей масла глицеролтриолеата и 1 масла глицеролтриэруката) пациентам с бессимптомной формой Х-АЛД или на ранних стадиях церебральных форм Х-АЛД, с целью замедления прогрессирования болезни [88].
УУР BУДД 3Уровень убедительности рекомендаций В (уровень достоверности доказательств – 3)
Комментарии: принципы диетотерапии и дозировки масло Лоренцо указаны в Приложении А3.3. Назначение целесообразно не ранее 2 лет. Применение масла Лоренцо показанным пациентам без неврологических симптомов, предпочтительно в возрасте до 10 лет с нормальными результатами МРТ. У пациентов старшего возраста профилактическое применение ГТО/ГТЭ ограниченно, поскольку вероятность развития церебральной формы заболевания у них существенно ниже. В случае развития нежелательных явлений (например, тромбоцитопении) рассмотреть вопрос о коррекции дозировки или отмене использования лечебного питания. Масло Лоренцо не вызывает регресса неврологических расстройств; если же неврологические симптомы или даже только МРТ-изменения уже есть, то Масло Лоренцо не показано, также нецелесообразно применять Масло Лоренцо у пациентов с выраженной неврологической симптоматикой, или недавно установленной адреномиелонейропатией, а также женщинам-гетерозиготным носительницам [92].
У детей младше одного года масло Лоренцо обычно не применяется из-за потенциального снижения уровня незаменимых жирных кислот, в частности докозагексаеновой кислоты. Продолжительность лечения должна быть индивидуальной. Лечение, как правило, может продолжаться неопределенное время, поскольку его эффективность исчезает после прекращения, и может быть прекращено в случае прогрессирования заболевания и возникновения серьезных нежелательных явлений.
Рекомендуется пациентам детского возраста с наличием в структуре Х-АЛД хронической воспалительной демиелинизирующей полинейропатии селективное применение внутривенного введения #иммуноглобулина человека нормального** в дозировке 1 г/кг в течение 8-12 ч каждые 15 дней первые 3 месяца, далее – ежемесячно в течение одного года с целью уменьшения симптомов заболевания [107], [108], [109].
УУР CУДД 4Уровень убедительности рекомендаций C (уровень достоверности доказательств – 4)
3.2 Хирургическое лечение
Не применяется.
3.3 Иное лечение
Для назначения симптоматического лечения необходим прием соответствующих специалистов в рамках мультидисциплинарного подхода.
Рекомендуется проведение трансфузии гемопоэтических стволовых клеток (введение аутологичных/аллогенных гемопоэтических стволовых клеток периферической крови) пациентам с Х-АЛД на ранней стадии болезни с церебральными формами, с целью остановки/замедления прогрессирования заболевания [93], [94], [95].
УУР BУДД 3Уровень убедительности рекомендаций В (уровень достоверности доказательств – 3)
Комментарии: HLA-типирование и поиск донора проводятся только в случае идентификации церебральной формы заболевания. Сначала проводится HLA-типирование членов семьи первой линии родства (не носители заболевания), в случае отсутствия совместимого родственного донора начинается поиск неродственного. Для определения показаний к проведению ТГСК необходим прием (консультация) врача-невролога лечебно-диагностический первичный и повторный. Врач проводит оценку тяжести Х-АЛД с применением функциональной неврологической шкалы тяжести Х-АЛД и шкалы Луиса (Приложение Г1, Г2) [49], [96], [97]. ТГСК показана пациентам с ранней стадией церебральной формы Х-АЛД Оптимальные критерии обора на ТГСК являются: по функциональной неврологической шкале тяжести Х-АЛД < 2 и по шкале Луис не более 10 баллов) [98]. Пациентам с церебральной формой Х-АЛД, у которых отсутствует HLA-совместимый донор, и наблюдается быстрая прогрессия неврологической симптоматики показана гаплоидентичная трансплантация костного мозга (при которой донором служит не полностью совместимый донор, например один из родителей) [94]. Наилучший эффект достигается на ранней стадии болезни, у больных с IQ > 80 и умеренными изменениями МРТ [99]. На стадии тяжелых неврологических расстройств и выраженной деменции (IQ < 80) ТГСК нецелесообразна [56]. ТГСК не корректирует надпочечниковую недостаточность, поэтому пациенты будут нуждаться в пожизненной гормональной заместительной терапии [103].
Рекомендуется прием (консультация) врача-невролога лечебно-диагностический первичный и повторный пациентам с подтвержденным диагнозом Х-АЛД, с целью определения показаний и назначения соответствующей патогенетической и симптоматической терапии и контроля ее эффективности [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется прием (консультация) врача-детского эндокринолога/врача-эндокринолога лечебно-диагностический первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД с целью назначения заместительной гормональной терапии и контроля ее эффективности, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: наблюдение целесообразно осуществлять каждые 6 месяцев до 10 лет, далее — ежегодно [2]. По показаниям возможно исследование общего тестостерона, лютеинизирующего гормона, фолликулостимулирующего гормона в крови для подтверждения/исключения гипогонадизма.
Рекомендуется прием (консультация) врача-генетика первичный и повторный пациентам с подтвержденной Х-АЛД с целью назначения диетотерапии, контроля ее эффективности, корректировке или отмене, при необходимости [2], [64].
УУР CУДД 4Уровень убедительности рекомендаций C (уровень достоверности доказательств – 4)
Комментарий: рассматривается вопрос о назначении диетотерапии и специализированного продукта лечебного питания масло Лоренцо пациентам с 2 лет с бессимптомной формой Х-АЛД или на ранних стадиях церебральных форм Х-АЛД, проводится контроль эффективности и безопасности, определяются показания к коррекцию дозы специализированного продукта лечебного питания масло Лоренцо или его отмене.
Рекомендуется прием (консультация) врача-уролога лечебно-диагностический первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД, с целью назначения симптоматической терапии и контроля ее эффективности, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: наиболее актуально для взрослых пациентов с фенотипом адреномиелонейропатии. Могут наблюдаться такие осложнения, как нейрогенный мочевой пузырь, недержание мочи и эректильная дисфункция у мужчин.
Рекомендуется прием (консультация) врача-гастроэнтеролога лечебно-диагностический первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД, с целью назначения симптоматической терапии и контроля ее эффективности, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: могут наблюдаться расстройства желудочно-кишечного тракта, некоторым пациентам может потребоваться нутритивная поддержка.
Рекомендуется прием (консультация) врача-педиатра/врача-терапевта/врача общей практики лечебно-диагностический первичный и повторный пациентам с подтвержденным диагнозом Х-АЛД для оценки состояния, маршрутизации пациента, назначения симптоматической терапии и контроля ее эффективности, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется прием (консультация) врача-психиатра/врача-психиатра детского лечебно-диагностический первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД, с целью назначения симптоматической терапии, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: нарушения поведения, агрессивность, эмоциональная лабильность, когнитивные нарушения могут наблюдаться как у детей, так и у взрослых пациентов.
Рекомендуется прием (консультация) врача-травматолога-ортопеда лечебно-диагностический первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД, с целью проведения симптоматического лечения, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: некоторым пациентам может потребоваться ортопедическая поддержка.
Рекомендуется прием (консультация) медицинского логопеда первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД при выявлении нарушений речи, с целью их коррекции [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется прием (консультация) медицинского психолога/нейропсихолога первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД, с целью психологической поддержки [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: семьи нуждаются в приеме (консультации) медицинского психолога, поскольку заболевание носит прогрессирующий характер, необходимо помочь пациенту «принять» диагноз, адаптировать его к жизни с тем, чтобы можно было максимально реализовать его способности к обучению и самостоятельной жизни в дальнейшем.
4. Медицинская реабилитация и санаторно-курортное лечение
Основной проблемой реабилитации пациентов с Х-АЛД является наличие симптомов поражения нервной системы. Реабилитация подразумевает создание оптимальных условий для паллиативной помощи пациентам с тяжелыми нарушениями жизнедеятельности, а также комплекс мер для адаптации при легких нарушениях, незначительно нарушающих возможности больного учиться, работать и жить полноценной жизнью.
Рекомендуется прием (консультация) врача по медицинской реабилитации лечебно-диагностический первичный и повторный пациентам с Х-АЛД при наличии двигательных нарушений, глотания, речи, снижения повседневной активности, с целью оценки реабилитационного потенциала, определения целей и формирования индивидуальной программы медицинской реабилитации [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется пациентам с Х-АЛД в рамках реабилитационных мероприятий проводить (при возможности и клинической необходимости) общий массаж медицинский и/или лечебную физкультуру при заболеваниях центральной нервной системы и головного мозга (направленные на растяжку спастической группы мышц и укрепление слабой группы мышц, улучшение баланса, укрепление дыхательных мышц, тренировку мышц кисти), ортезирование, прием (тестирование, консультация) медицинского психолога первичный и повторные, разработка индивидуальной программы психологической реабилитации, нейропсихологическая реабилитация, медико-логопедическая процедура при дисфагии и/или медико-логопедическая процедура при дизартрии с целью поддержания подвижности, предотвращения вторичных осложнений, связанных со спастичностью и неподвижностью, адаптации к повседневной жизни, улучшения качества жизни и восстановления большей независимости [2], [110], [111], [112].
УУР CУДД 4Уровень убедительности рекомендаций С (уровень достоверности доказательств – 4)
5. Профилактика и диспансерное наблюдение
Степень выраженности клинических проявлений и прогноз заболевания может существенно варьировать даже в пределах одной семьи. Возможности терапии Х-АЛД в настоящее время весьма ограничены, в связи с чем медико-генетическое консультирование семей, отягощенных данным заболеванием, является лучшим средством профилактики болезни, сокращая вероятность появления новых случаев. После установления диагноза пациенту или его официальным представителям, целесообразно обратиться на прием (консультацию) врача-генетика с целью обсуждения генетических рисков в семье, возможностей семейного скрининга, а также дородовой (пренатальной и преимплантационной) диагностики. Диспансерное наблюдение и лечение сопутствующей патологии и осложнений заболевания проводятся по соответствующим клиническим рекомендациям.
Рекомендуется прием (консультация) врача-генетика лечебно-диагностический первичный и повторный всем пациентам с подтвержденной Х-АЛД с целью проведения медико-генетического консультирования [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций C (уровень достоверности доказательств – 5)
Комментарии: в рамках медико-генетического консультирования пациентов с подтвержденным диагнозом должны обсуждаться вопросы о типе наследования заболевания, возможностях проведения семейного скрининга (в том числе с целью выявления гетерозиготных женщин-носительниц), возможностях дородовой диагностики и профилактики дальнейшей передачи заболевания в семье, для принятия семьей обоснованных медицинских и личных решений. Проведение семейного скрининга и раннее генетическое тестирование мальчиков позволит выявить заболевание на доклинической или ранней клинической стадии болезни и решить вопросы о выборе наиболее эффективного метода терапии. Проведение дородовой диагностики возможно только на патогенные/вероятно-патогенные варианты, признанные каузативными у конкретного пациента. На основании вариантов с неясным клиническим значением нельзя принимать клинически значимые решения (в том числе, вопросы дородовой диагностики). Учитывая Х-сцепленный тип наследования, не целесообразно обследовать отца пациента мужского пола. Примерно 93-95 % пациентов наследуют заболевания от одного из родителей, только около 5 % имеют варианты de novo. Вероятность передачи матерью заболевания детям: 50 % мальчиков будут иметь заболевание, 50 % девочек будут гетерозиготными носительницами. У мужчин с Х-АЛД 100 % девочек будут гетерозиготными носительницами, все мальчики будут здоровы. Целесообразно обследовать мать больного пациента с целью выявления носительства. В случае не обнаружения каузативных вариантов у родителей пациентов, необходимо учитывать возможность гонадного мозаицизма у родителей при планировании последующих беременностей. Для Х-АЛД возможность материнского соматического/гонадного мозаицизма составляет около 13 %. Необходимо учитывать, что у гетерозиготных женщин-носительниц симптомы заболевания могут дебютировать во взрослом возрасте, а концентрация ОДЦЖК в плазме крови может быть нормальной у 20 %.
Рекомендуется диспансерный прием (осмотр, консультация) врача-генетика пациентам с подтвержденной Х-АЛД с целью определения показаний к назначению диетотерапии и специализированного продукта лечебного питания, дальнейшей оценки безопасности эффективности, определения показаний к коррекции дозы или отмене.
УУР CУДД 4Уровень убедительности рекомендаций C (уровень достоверности доказательств – 4)
Комментарий: рассматривается вопрос о назначении диетотерапии и специализированного продукта лечебного питания масло Лоренцо пациентам с 2 лет с бессимптомной формой Х-АЛД или на ранних стадиях церебральных форм Х-АЛД, проводится контроль эффективности и безопасности, определяются показания к коррекцию дозы специализированного продукта лечебного питания масло Лоренцо или его отмене.
Рекомендуется проведение магнитно-резонансной томографии головного мозга пациентам с подтвержденным диагнозом Х-АЛД в рамках диспансерного наблюдения, с целью оценки прогрессирования заболевания [78].
УУР AУДД 1Уровень убедительности рекомендаций A (уровень достоверности доказательств – 1)
Комментарии: наркоз — по показаниям (общую анестезию целесообразно использовать до тех пор, пока пациент не сможет лежать неподвижно во время исследования). Изменения МРТ обычно предшествуют неврологическим и нейрофизиологическим изменениям, поэтому МРТ имеет исключительную важность для обследования больных с БС АЛД, выявленных в отягощенных семьях [79]. С 12 месяцев до 3 лет целесообразно проводить ежегодную оценку снимков, с 3 до 12 лет — каждые 6 месяцев, с 12 лет — ежегодно.
Рекомендуется диспансерный прием врача-невролога пациентам с подтвержденным диагнозом Х-АЛД, с целью определения показаний и назначения соответствующей патогенетической и симптоматической терапии и контроля ее эффективности [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется диспансерный прием врача-детского эндокринолога/врача-эндокринолога пациентам с подтвержденным диагнозом Х-АЛД с целью наблюдения, оценки состояния, своевременной диагностики надпочечниковой недостаточности, назначения заместительной гормональной терапии и контроля ее эффективности, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: наблюдение целесообразно осуществлять каждые 6 месяцев до достижения 10 лет, далее — ежегодно [2]. Признаки поражения надпочечников могут предшествовать неврологическим симптомам, поэтому всем пациентам мужского пола с неясной этиологией НН целесообразно проведение диагностики для исключения/подтверждения Х-АЛД (определение уровня ОДЦЖК). Точный диагноз в случае (И)НН необходим для прогнозирования дальнейшего развития заболевания, определения тактики наблюдения и генетического консультирования семьи.
Рекомендуется диспансерный прием врача-детского эндокринолога/врача-эндокринолога пациентам с подтвержденным диагнозом Х-АЛД всем пациентам с подтвержденным диагнозом Х-АЛД в 14 лет для оценки полового развития и исключения гипогонадизма при отсутствии вторичных половых признаков [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарий: исследование общего тестостерона, лютеинизирующего гормона, фолликулостимулирующего гормона в крови проводится по показаниям.
Рекомендуется диспансерный прием врача-уролога пациентам с подтвержденным диагнозом Х-АЛД, с целью назначения симптоматической терапии и контроля ее эффективности, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: наиболее актуально для взрослых пациентов с фенотипом адреномиелонейропатии. Могут наблюдаться такие осложнения, как нейрогенный мочевой пузырь, недержание мочи и эректильная дисфункция у мужчин.
Рекомендуется диспансерный прием врача-гастроэнтеролога пациентам с подтвержденным диагнозом Х-АЛД, с целью назначения симптоматической терапии и контроля ее эффективности, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: могут наблюдаться расстройства желудочно-кишечного тракта, некоторым пациентам может потребоваться нутритивная поддержка.
Рекомендуется диспансерный прием врача-педиатра/врача-терапевта/врача общей практики пациентам с подтвержденным диагнозом Х-АЛД, с целью оценки состояния, назначения симптоматической терапии и контроля ее эффективности, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется диспансерный прием врача-психиатра/врача-психиатра детского пациентам с подтвержденным диагнозом Х-АЛД, с целью назначения симптоматической терапии и контроля ее эффективности, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: нарушения поведения, агрессивность, эмоциональная лабильность, когнитивные нарушения могут наблюдаться как у детей, так и у взрослых пациентов.
Рекомендуется диспансерный прием врача-травматолога-ортопеда пациентам с подтвержденным диагнозом Х-АЛД, с целью проведения симптоматического лечения и контроля его эффективности, при необходимости [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: некоторым пациентам может потребоваться ортопедическая поддержка.
Рекомендуется прием (консультация) медицинского логопеда первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД при выявлении нарушений речи, с целью их коррекции [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Рекомендуется прием (консультация) медицинского психолога/нейропсихолога первичный и повторный (при необходимости) пациентам с подтвержденным диагнозом Х-АЛД, с целью психологической поддержки [2], [64].
УУР CУДД 5Уровень убедительности рекомендаций С (уровень достоверности доказательств – 5)
Комментарии: семьи нуждаются в приеме (консультации) медицинского психолога, поскольку заболевание носит прогрессирующий характер, необходимо помочь пациенту «принять» диагноз, адаптировать его к жизни с тем, чтобы можно было максимально реализовать его способности к обучению и самостоятельной жизни в дальнейшем.
Рекомендуется прием (консультация) врача по паллиативной медицинской помощи лечебно-диагностический первичный и повторный (при необходимости) пациентам с Х-АЛД с целью улучшения качества жизни [104], [105].
УУР CУДД 4Уровень убедительности рекомендаций C (уровень достоверности доказательств – 4)
Комментарии: паллиативная помощь должна начинаться после постановки диагноза и должна продолжаться независимо от того, получает ли пациент специфическое лечение. Основной целью работы паллиативных служб является создание всех необходимых условий для обеспечения нахождения пациентов в домашних условиях, а не в стенах лечебного учреждения, что позволяет улучшить качество жизни пациентов и их семей, и существенно снизить государственные затраты на постоянное стационарное лечение.
Рекомендуется пациентам с Х-АЛД с выраженным нарушением подвижности проводить профилактику пролежней и оценку степени риска развития пролежней с целью предотвращения их формирования [110].
УУР CУДД 4Уровень убедительности рекомендаций C (уровень достоверности доказательств – 4)
6. Организация оказания медицинской помощи
Пациентам с Х-АЛД, в зависимости от необходимости, может быть оказана медицинская помощь любого вида, условия, формы, предусмотренных законодательством Российской Федерации.
Показания для плановой госпитализации в медицинскую организацию:
1) При необходимости проведение диагностики и лечения, требующих круглосуточного медицинского наблюдения;
2) Необходимость проведения различных видов экспертиз или обследования в медицинской организации при невозможности проведения их в амбулаторных условиях, требующих динамического наблюдения (в том числе оформление заключения федерального консилиума);
3) Оценка показаний для проведения ТГСК.
Показания к выписке пациента после плановой госпитализации:
1) выполнение плана обследования пациента;
2) проведение реабилитационных мероприятий;
3) даны рекомендации по дальнейшему наблюдению и лечению.
Показания для экстренной госпитализации в медицинскую организацию:
1) острые заболевания, обострения хронических болезней, отравления и травмы, состояния, требующие интенсивной терапии и перевода в реанимационные отделения или отделения интенсивной терапии и другие угрожающие жизни острые состояния), а также круглосуточного медицинского наблюдении и проведения специальных видов обследования и лечения;
2) надпочечниковый криз.
Показания к выписке пациента после экстренной госпитализации:
1) отсутствие угрозы жизни пациента;
2) отсутствие угрозы развития осложнений, требующих неотложного лечения;
3) стабилизация состояния и основных клинико-лабораторных показателей патологического процесса по основному заболеванию;
4) отсутствие необходимости в постоянном врачебном и круглосуточном медицинском наблюдении по основному заболеванию;
5) необходимость перевода пациента в другую медицинскую организацию или отделение паллиативной помощи.
7. Дополнительная информация
Многие исследователи отмечают значение МРТ не только в диагностике, но и в прогнозировании течения Х-АЛД [49]. Loes с соавт. (2003) обследовали 206 больных с церебральными формами (средний возраст 18,5 л. с разбросом 1,7-73,8 л.), у 140 из которых данные МРТ были прослежены в динамике (не учитывались МРТ-исследования, проведенные после ТГСК). Выделили 5 вариантов исходной локализации поражения белого вещества: 1) затылочно-теменное; 2) лобное; 3) поражение кортикоспинальных путей; 4) мозжечковое; 5) сочетанное затылочно-теменно-лобное. Степень поражения оценивали по многобалльной шкале. Первый и пятый варианты наблюдались исключительно в детском возрасте, второй и четвертый — в подростковом, третий — у взрослых больных. На основе локализации и степени изменений МРТ авторы разработали формулы для прогнозирования Х-АЛД. Самое быстрое прогрессирование наблюдалось у немногочисленных больных 5-й группы. В 1-й группе быстрое прогрессирование имело место в случаях с особо ранними изменениями МРТ и с контрастным усилением очагов демиелинизации. Последний признак коррелировал с темпами прогрессирования и у больных 2-й группы. Самое медленное прогрессирование отмечено у больных 3-й и 4-й групп. Таким образом, прогрессирование изменений МРТ зависит от возраста больных, степени исходного поражения (по балльной шкале) и его локализации. Авторы предлагают использовать полученные данные в отборе больных для ТГСК.
Изменения МРТ головного мозга имеются также у больных с «церебральной АМН», хотя характер их иной, чем при церебральных формах [23], [30], [77].
Изменения МРТ головного мозга у гетерозиготных носительниц возможны, но редки — даже при наличии клинических симптомов. Из 76 носительниц, обследованных Fatemi с соавт. (2003), изменения МРТ имелись у 11, но лишь у 3 их расценили как связанные с Х-АЛД: у двух женщин обнаружили очаги демиелинизации, как у больных с церебральными формами, у третьей с легкими симптомами АМН изменения МРТ ограничивались кортикоспинальными путями.
Острая надпочечниковая недостаточность («адреналовый криз») может развиваться как в дебюте заболевания (то есть, когда еще о диагнозе пациенту не известно), так и уже на фоне лечения. Причиной развития криза на фоне лечения может быть перерыв в приеме препаратов (умышленный или неумышленный пропуск), резкое увеличение потребности в гормонах надпочечников на фоне какого-либо изменения в организме (стресс, болезнь).
7.1 Исходы и прогноз
На сегодняшний день в целом исходы и прогноз Х-АЛД неблагоприятные. Продолжаются исследования новых методов лечения, которые, возможно, кардинально изменят судьбу пациентов с Х-АЛД.
Прогноз заболевания зависит от клинической формы. Церебральные формы, к сожалению, приводят к смерти больного часто в течение нескольких лет, хотя во многих случаях от момента первых изменения на МРТ головного мозга до гибели проходят десять и более лет.
Продолжительность и качество жизни в первую очередь зависит от неврологических нарушений.
Надпочечниковая недостаточность при правильном лечении не влияет на исход заболевания, поскольку заместительная терапия компенсирует утраченную функцию надпочечников. Тем не менее, бывают случаи смерти от острой надпочечниковой недостаточности, связанные с неоказанием экстренной медицинской помощи. Например, если криз развивается у пациента с тяжелыми неврологическими нарушениями, а клинические симптомы криза вовремя не распознаются близкими, которые за ним ухаживают. Или в случае внезапной потери сознания на улице или в общественном месте.
Пациентам, которые ведут активный образ жизни, целесообразно носить браслеты или информационные карточки, где указывается их персональные данные и сведения о заболевании. Информация, которая должна быть отражена в карточке: имя, фамилия, диагноз, телефон для связи с близкими или врачом.
Критерии оценки качества медицинской помощи
Критерии оценки качества первичной медико-санитарной помощи
№ | Критерии качества | Оценка выполнения (да/нет) |
|---|---|---|
1. | Выполнен комплекс исследований для диагностики Х-сцепленной адренолейкодистрофии (определение уровня ОДЦЖК методом газовой хроматографии масс-спектрометрии плазмы крови) | да/нет |
2. | Выполнено молекулярно-генетическое исследование гена ABCD1 | да/нет |
3. | Проведен прием (консультация) врача-генетика лечебно-диагностический первичный и повторный | да/нет |
4. | Проведен прием (консультация) врача-невролога лечебно-диагностический первичный и повторный | да/нет |
5. | Проведен прием (консультация) врача-детского эндокринолога/врача-эндокринолога лечебно-диагностический первичный и повторный | да/нет |
Критерии оценки качества специализированной медицинской помощи
№ | Критерии качества | Оценка выполнения (да/нет) |
|---|---|---|
1. | Проведена магнитно-резонансная томография головного мозга | да/нет |
2. | Проведено исследование общего кортизола, адренокортикотропного гормона, электролитов (калия, натрия) в крови, исследование активности ренина в крови | да/нет |
3. | Проведена трансфузия гемопоэтических стволовых клеток (введение аутологичных/аллогенных гемопоэтических стволовых клеток периферической крови) пациентам с Х-сцепленной адренолейкодистрофией на ранней стадии болезни с церебральными формами | да/нет |
Список литературы
Показать список литературы
[1] J. Mosser и др., «Putative X-linked adrenoleukodystrophy gene shares unexpected homology with ABC transporters», Nature, т. 361, вып. 6414, сс. 726–730, фев. 1993, doi: 10.1038/361726a0.
[2] G. V. Raymond, A. B. Moser, и A. Fatemi, «X-Linked Adrenoleukodystrophy», в GeneReviews®, M. P. Adam, J. Feldman, G. M. Mirzaa, R. A. Pagon, S. E. Wallace, и A. Amemiya, Ред., Seattle (WA): University of Washington, Seattle, 1993. Просмотрено: 9 август 2025 г. [Онлайн]. Доступно на: http://www.ncbi.nlm.nih.gov/books/NBK1315/
[3] С.В. Михайлова, Е.Ю. Захарова, и А.С. Петрухин, Нейрометаболические заболевания у детей и подростков: диагностика и подходы к лечению., 2-е-е изд., переработанное и дополненное изд. в Практическое руководство. Литтерра, 2019.
[4] E. Burtman и M. O. Regelmann, «Endocrine Dysfunction in X-Linked Adrenoleukodystrophy», Endocrinol. Metab. Clin. North Am., т. 45, вып. 2, сс. 295–309, июн. 2016, doi: 10.1016/j.ecl.2016.01.003.
[5] J. M. Powers, Y. Liu, A. B. Moser, и H. W. Moser, «The Inflammatory Myelinopathy of Adreno-Leukodystrophy: Cells, Effector Molecules, and Pathogenetic Implications», J. Neuropathol. Exp. Neurol., т. 51, вып. 6, сс. 630–643, ноя. 1992, doi: 10.1097/00005072-199211000-00007.
[6] M. C. McGuinness и др., «Human leukocyte antigens and cytokine expression in cerebral inflammatory demyelinative lesions of X-linked adrenoleukodystrophy and multiple sclerosis», J. Neuroimmunol., т. 75, вып. 1–2, сс. 174–182, май 1997, doi: 10.1016/S0165-5728(97)00020-9.
[7] Y. Gong и др., «Microglial dysfunction as a key pathological change in adrenomyeloneuropathy», Ann. Neurol., т. 82, вып. 5, сс. 813–827, ноя. 2017, doi: 10.1002/ana.25085.
[8] C. Sereni, M. Paturneau-Jouas, P. Aubourg, N. Baumann, и J. Feingold, «Adrenoleukodystrophy in France: An Epidemiological Study», Neuroepidemiology, т. 12, вып. 4, сс. 229–233, 1993, doi: 10.1159/000110321.
[9] E. P. E. Kirk, J. M. Fletcher, P. Sharp, B. Carey, и A. Poulos, «X-linked adrenoleukodystrophy: The Australasian experience», Am. J. Med. Genet., т. 76, вып. 5, сс. 420–423, апр. 1998, doi: 10.1002/(SICI)1096-8628(19980413)76:5%3C420::AID-AJMG10%3E3.0.CO;2-O.
[10] Y. Takemoto и др., «Epidemiology of X-linked adrenoleukodystrophy in Japan», J. Hum. Genet., т. 47, вып. 11, сс. 0590–0593, ноя. 2002, doi: 10.1007/s100380200090.
[11] L. Bezman и др., «Adrenoleukodystrophy: incidence, new mutation rate, and results of extended family screening», Ann. Neurol., т. 49, вып. 4, сс. 512–517, апр. 2001.
[12] C. Theda и др., «Newborn screening for X-linked adrenoleukodystrophy: Further evidence high throughput screening is feasible», Mol. Genet. Metab., т. 111, вып. 1, сс. 55–57, янв. 2014, doi: 10.1016/j.ymgme.2013.10.019.
[13] Г.Е. Руденская и Е.Ю. Захарова, Наследственные нейрометаболические болезни юношеского и взрослого возраста. в Библиотека врача-специалиста. Москва: ГЭОТАР-Медиа, 2020.
[14] H. W. Moser, J. M. Powers, и K. D. Smith, «Adrenoleukodystrophy: Molecular Genetics, Pathology, and Lorenzo’s oil», Brain Pathol., т. 5, вып. 3, сс. 259–266, июл. 1995, doi: 10.1111/j.1750-3639.1995.tb00602.x.
[15] H. W. Moser и др., «X-Linked Adrenoleukodystrophy: Overview and Prognosis as a Function of Age and Brain Magnetic Resonance Imaging Abnormality. A Study Involving 372 Patients», Neuropediatrics, т. 31, вып. 5, сс. 227–239, дек. 2000, doi: 10.1055/s-2000-9236.
[16] D. J. Stephenson, L. Bezman, и G. V. Raymond, «Acute Presentation of Childhood Adrenoleukodystrophy», Neuropediatrics, т. 31, вып. 6, сс. 293–297, дек. 2000, doi: 10.1055/s-2000-12952.
[17] S. Wang, J.-M. Wu, и Y.-S. Cheng, «Asymmetric Cerebral Lesion Pattern in X-linked Adrenoleukodystrophy», J. Chin. Med. Assoc., т. 69, вып. 8, сс. 383–386, авг. 2006, doi: 10.1016/S1726-4901(09)70277-1.
[18] H. W. Moser, «Adrenoleukodystrophy: From Bedside to Molecular Biology», J. Child Neurol., т. 2, вып. 2, сс. 140–150, апр. 1987, doi: 10.1177/088307388700200211.
[19] L. Ping и др., «The genotype and phenotype studies of 40 Chinese patients with X-linked adrenoleukodystrophy (X-ALD)», Beijing Da Xue Xue Bao, т. 38, вып. 1, сс. 66–70, фев. 2006.
[20] M. Ruiz, M. J. Coll, T. Pàmpols, и M. Girós, «X-linked adrenoleukodystrophy: phenotype distribution and expression of ALDP in Spanish kindreds», Am. J. Med. Genet., т. 76, вып. 5, сс. 424–427, апр. 1998, doi: 10.1002/(sici)1096-8628(19980413)76:5%3C424::aid-ajmg11%3E3.0.co;2-o.
[21] B. M. Van Geel, J. Assies, G. J. Weverling, и P. G. Barth, «Predominance of the adrenomyeloneuropathy phenotype of X‐linked adrenoleukody strophy in the Netherlands: A survey of 30 kindreds», Neurology, т. 44, вып. 12, сс. 2343–2343, дек. 1994, doi: 10.1212/WNL.44.12.2343.
[22] H. W. Moser, A. B. Moser, S. Naidu, и A. Bergin, «Clinical aspects of adrenoleukodystrophy and adrenomyeloneuropathy», Dev. Neurosci., т. 13, вып. 4–5, сс. 254–261, 1991, doi: 10.1159/000112170.
[23] S. Garside, P. I. Rosebush, A. J. Levinson, и M. F. Mazurek, «Late-onset adrenoleukodystrophy associated with long-standing psychiatric symptoms», J. Clin. Psychiatry, т. 60, вып. 7, сс. 460–468, июл. 1999, doi: 10.4088/jcp.v60n0708.
[24] W. Kitchin, S. A. Cohen-Cole, и S. F. Mickel, «Adrenoleukodystrophy: frequency of presentation as a psychiatric disorder», Biol. Psychiatry, т. 22, вып. 11, сс. 1375–1387, ноя. 1987, doi: 10.1016/0006-3223(87)90072-2.
[25] A. J. Larner, «Adult-onset dementia with prominent frontal lobe dysfunction in X-linked adrenoleukodystrophy with R152C mutation in ABCD1 gene», J. Neurol., т. 250, вып. 10, сс. 1253–1254, окт. 2003, doi: 10.1007/s00415-003-0172-7.
[26] R. C. Cabot и др., «Case 5-1982: A 15-Year-Old Boy with Slowly Progressive Dementia», N. Engl. J. Med., т. 306, вып. 5, сс. 286–293, фев. 1982, doi: 10.1056/NEJM198202043060508.
[27] B. P. O’Neill и G. S. Forbes, «Computerized tomography and adrenoleukomyeloneuropathy», Arch. Neurol., т. 38, вып. 5, сс. 293–296, май 1981, doi: 10.1001/archneur.1981.00510050059009.
[28] J. M. Powers, «Adreno-leukodystrophy (adreno-testiculo-leukomyelo-neuropathic-complex)», Clin. Neuropathol., т. 4, вып. 5, сс. 181–199, 1985.
[29] H. H. Schaumburg и др., «Adrenomyeloneuropathy: A probable variant of adrenoleukodystrophy: II. General pathologic, neuropathologic, and biochemical aspects», Neurology, т. 27, вып. 12, сс. 1114–1114, дек. 1977, doi: 10.1212/WNL.27.12.1114.
[30] A. J. Kumar и др., «MR findings in adult-onset adrenoleukodystrophy», AJNR Am. J. Neuroradiol., т. 16, вып. 6, сс. 1227–1237, 1995.
[31] E. Luda и M. G. Barisone, «Adult-onset adrenoleukodystrophy: a clinical and neuropsychological study», Neurol. Sci. Off. J. Ital. Neurol. Soc. Ital. Soc. Clin. Neurophysiol., т. 22, вып. 1, сс. 21–25, фев. 2001, doi: 10.1007/s100720170032.
[32] P. Dubey, G. V. Raymond, A. B. Moser, S. Kharkar, L. Bezman, и H. W. Moser, «Adrenal insufficiency in asymptomatic adrenoleukodystrophy patients identified by very long-chain fatty acid screening», J. Pediatr., т. 146, вып. 4, сс. 528–532, апр. 2005, doi: 10.1016/j.jpeds.2004.10.067.
[33] I. C. Huffnagel и др., «The Natural History of Adrenal Insufficiency in X-Linked Adrenoleukodystrophy: An International Collaboration», J. Clin. Endocrinol. Metab., т. 104, вып. 1, сс. 118–126, янв. 2019, doi: 10.1210/jc.2018-01307.
[34] S. R. Enikeeva и др., «Adrenal insufficiency as part of X-linked adrenoleukodystrophy», Probl. Endocrinol., т. 70, вып. 3, сс. 83–92, дек. 2023, doi: 10.14341/probl13335.
[35] Endocrinology Research Centre of the Ministry of Healthcare of Russia, Moscow, Russia и др., «Primary adrenal insufficiency with X-linked inheritance in children», Pediatr. J. Named GN Speransky, т. 102, вып. 6, сс. 8–18, дек. 2023, doi: 10.24110/0031-403X-2023-102-6-8-18.
[36] D. Capalbo и др., «Primary Adrenal Insufficiency in Childhood: Data From a Large Nationwide Cohort», J. Clin. Endocrinol. Metab., т. 106, вып. 3, сс. 762–773, мар. 2021, doi: 10.1210/clinem/dgaa881.
[37] M. Wijaya и др., «Etiology of primary adrenal insufficiency in children: a 29-year single-center experience», J. Pediatr. Endocrinol. Metab., т. 32, вып. 6, сс. 615–622, июн. 2019, doi: 10.1515/jpem-2018-0445.
[38] S. Kano и др., «A Japanese family with adrenoleukodystrophy with a codon 291 deletion: a clinical, biochemical, pathological, and genetic report», J. Neurol. Sci., т. 158, вып. 2, сс. 187–192, июн. 1998, doi: 10.1016/s0022-510x(98)00120-8.
[39] E. Uyama, H. Iwagoe, J. Maeda, M. Nakamura, T. Terasaki, и M. Ando, «Presenile-onset cerebral adrenoleukodystrophy presenting as Balint’s syndrome and dementia», Neurology, т. 43, вып. 6, сс. 1249–1251, июн. 1993, doi: 10.1212/wnl.43.6.1249.
[40] D.-E. Bamiou и др., «An unusual case of X-linked adrenoleukodystrophy with auditory processing difficulties as the first and sole clinical manifestation», J. Am. Acad. Audiol., т. 15, вып. 2, сс. 152–160, фев. 2004, doi: 10.3766/jaaa.15.2.5.
[41] I. Goto, T. Kobayashi, Y. Antoku, S. Tobimatsu, и Y. Kuroiwa, «Adrenoleukodystrophy and variants. Clinical, neurophysiological and biochemical studies in patients and family members», J. Neurol. Sci., т. 72, вып. 1, сс. 103–112, янв. 1986, doi: 10.1016/0022-510x(86)90039-0.
[42] M. Kurihara и др., «Adrenoleukomyeloneuropathy presenting as cerebellar ataxia in a young child: a probable variant of adrenoleukodystrophy», Brain Dev., т. 15, вып. 5, сс. 377–380, 1993, doi: 10.1016/0387-7604(93)90125-r.
[43] Y. Suzuki и др., «Natural history of X-linked adrenoleukodystrophy in Japan», Brain Dev., т. 27, вып. 5, сс. 353–357, авг. 2005, doi: 10.1016/j.braindev.2004.09.008.
[44] S. Mishra, M. Modi, C. P. Das, и S. Prabhakar, «Adrenoleukodystrophy manifesting as spinocerebellar degeneration», Neurol. India, т. 54, вып. 2, сс. 195–196, июн. 2006.
[45] E.-K. Tan, S.-H. Lim, L.-L. Chan, M.-C. Wong, и K.-P. Tan, «X-linked adrenoleukodystrophy: spinocerebellar variant», Clin. Neurol. Neurosurg., т. 101, вып. 2, сс. 137–140, июн. 1999, doi: 10.1016/S0303-8467(99)00028-1.
[46] M. Vianello, R. Manara, C. Betterle, B. Tavolato, B. Mariniello, и B. Giometto, «X‐linked adrenoleukodystrophy with olivopontocerebellar atrophy», Eur. J. Neurol., т. 12, вып. 11, сс. 912–914, ноя. 2005, doi: 10.1111/j.1468-1331.2005.01134.x.
[47] G. Lesca и др., «[X-linked adrenoleukodystrophy in a female proband: clinical presentation, biological diagnosis and family consequences]», Arch. Pediatr. Organe Off. Soc. Francaise Pediatr., т. 12, вып. 8, сс. 1237–1240, авг. 2005, doi: 10.1016/j.arcped.2005.03.050.
[48] A. Dionne, D. Brunet, A. McCampbell, и N. Dupré, «Adrenomyeloneuropathy: report of a new mutation in a French Canadian female», Can. J. Neurol. Sci. J. Can. Sci. Neurol., т. 32, вып. 2, сс. 261–263, май 2005, doi: 10.1017/s0317167100004091.
[49] D. J. Loes и др., «Analysis of MRI patterns aids prediction of progression in X-linked adrenoleukodystrophy», Neurology, т. 61, вып. 3, сс. 369–374, авг. 2003, doi: 10.1212/01.wnl.0000079050.91337.83.
[50] M. J. Noetzel, W. M. Landau, и H. W. Moser, «Adrenoleukodystrophy carrier state presenting as a chronic nonprogressive spinal cord disorder», Arch. Neurol., т. 44, вып. 5, сс. 566–567, май 1987, doi: 10.1001/archneur.1987.00520170092031.
[51] W. B. Dobyns и др., «Inheritance of most X-linked traits is not dominant or recessive, just X-linked», Am. J. Med. Genet. A., т. 129A, вып. 2, сс. 136–143, авг. 2004, doi: 10.1002/ajmg.a.30123.
[52] E. Hershkovitz и др., «Cerebral X-linked adrenoleukodystrophy in a girl with Xq27-Ter deletion», Ann. Neurol., т. 52, вып. 2, сс. 234–237, авг. 2002, doi: 10.1002/ana.10248.
[53] J. Berger, B. Molzer, I. Fae, и H. Bernheimer, «X-Linked Adrenoleukodystrophy (ALD): A Novel Mutation of the ALD Gene in 6 Members of a Family Presenting with 5 Different Phenotypes», Biochem. Biophys. Res. Commun., т. 205, вып. 3, сс. 1638–1643, дек. 1994, doi: 10.1006/bbrc.1994.2855.
[54] M. Coll, N. Palau, C. Camps, M. Ruiz, T. Pàmpols, и M. Girós, «X‐linked adrenoleukodystrophy in Spain. Identification of 26 novel mutations in the ABCD1 gene in 80 patients. Improvement of genetic counseling in 162 relative females», Clin. Genet., т. 67, вып. 5, сс. 418–424, май 2005, doi: 10.1111/j.1399-0004.2005.00423.x.
[55] A. Holzinger, P. U. Mayerhofer, E. M. Maier, A. A. Roscher, и J. Berger, «Evidence against the Adrenoleukodystrophy-related Gene acting as a Modifier of X-adrenoleukodystrophy», в Peroxisomal Disorders and Regulation of Genes, т. 544, F. Roels, M. Baes, и S. De Bie, Ред., в Advances in Experimental Medicine and Biology, vol. 544. , Boston, MA: Springer US, 2003, сс. 95–96. doi: 10.1007/978-1-4419-9072-3_13.
[56] H. W. Moser, «Treatment of X-linked adrenoleukodystrophy with Lorenzo’s oil», J. Neurol. Neurosurg. Psychiatry, т. 67, вып. 3, сс. 279–280, сен. 1999, doi: 10.1136/jnnp.67.3.279.
[57] N. M. Bala, R. S. Gonçalves, J. S. Caetano, R. Cardoso, I. Dinis, и A. Mirante, «Autoimmune Primary Adrenal Insufficiency in Children», J. Clin. Res. Pediatr. Endocrinol., т. 14, вып. 3, сс. 308–312, авг. 2022, doi: 10.4274/jcrpe.galenos.2022.2021-11-9.
[58] C. Videbæk, L. Melgaard, A. M. Lund, и S. W. Grønborg, «Newborn screening for adrenoleukodystrophy: International experiences and challenges», Mol. Genet. Metab., т. 140, вып. 4, с. 107734, дек. 2023, doi: 10.1016/j.ymgme.2023.107734.
[59] S. Lee и др., «Evaluation of X-Linked Adrenoleukodystrophy Newborn Screening in North Carolina», JAMA Netw. Open, т. 3, вып. 1, с. e1920356, янв. 2020, doi: 10.1001/jamanetworkopen.2019.20356.
[60] K. Wiens и др., «A report on state‐wide implementation of newborn screening for X‐linked Adrenoleukodystrophy», Am. J. Med. Genet. A., т. 179, вып. 7, сс. 1205–1213, июл. 2019, doi: 10.1002/ajmg.a.61171.
[61] C. Tang и др., «Optimization of the Performance of Newborn Screening for X-Linked Adrenoleukodystrophy by Flow Injection Analysis Tandem Mass Spectrometry», Int. J. Neonatal Screen., т. 11, вып. 3, с. 71, авг. 2025, doi: 10.3390/ijns11030071.
[62] Y. R. J. Jaspers и др., «Comparison of the Diagnostic Performance of C26:0-Lysophosphatidylcholine and Very Long-Chain Fatty Acids Analysis for Peroxisomal Disorders», Front. Cell Dev. Biol., т. 8, с. 690, июл. 2020, doi: 10.3389/fcell.2020.00690.
[63] I. Weinhofer, P. Rommer, и J. Berger, «Blood Biomarkers Reflecting Brain Pathology—From Common Grounds to Rare Frontiers», J. Inherit. Metab. Dis., т. 48, вып. 3, с. e70032, май 2025, doi: 10.1002/jimd.70032.
[64] M. Engelen и др., «International Recommendations for the Diagnosis and Management of Patients With Adrenoleukodystrophy: A Consensus-Based Approach», Neurology, т. 99, вып. 21, сс. 940–951, ноя. 2022, doi: 10.1212/WNL.0000000000201374.
[65] J. Assies, E. B. Haverkort, R. Lieverse, и P. Vreken, «Effect of dehydroepiandrosterone supplementation on fatty acid and hormone levels in patients with X‐linked adrenoleucodystrophy», Clin. Endocrinol. (Oxf.), т. 59, вып. 4, сс. 459–466, окт. 2003, doi: 10.1046/j.1365-2265.2003.01868.x.
[66] C. Theda, R. C. Woody, S. Naidu, A. B. Moser, и H. W. Moser, «Increased very long chain fatty acids in patients on a ketogenic diet: A cause of diagnostic confusion», J. Pediatr., т. 122, вып. 5, сс. 724–726, май 1993, doi: 10.1016/S0022-3476(06)80013-2.
[67] I. De Biase, S. Tortorelli, L. Kratz, S. J. Steinberg, K. Cusmano-Ozog, и N. Braverman, «Laboratory diagnosis of disorders of peroxisomal biogenesis and function: a technical standard of the American College of Medical Genetics and Genomics (ACMG)», Genet. Med., т. 22, вып. 4, сс. 686–697, апр. 2020, doi: 10.1038/s41436-019-0713-9.
[68] R. J. A. Wanders и др., «X‐linked adrenoleukodystrophy: Biochemical diagnosis and enzyme defect», J. Inherit. Metab. Dis., т. 15, вып. 4, сс. 634–644, июл. 1992, doi: 10.1007/BF01799620.
[69] G. Koutsis, D. S. Lynch, A. Tucci, H. Houlden, G. Karadima, и M. Panas, «A novel ABCD1 mutation detected by next generation sequencing in presumed hereditary spastic paraplegia: A 30-year diagnostic delay caused by misleading biochemical findings», J. Neurol. Sci., т. 355, вып. 1–2, сс. 199–201, авг. 2015, doi: 10.1016/j.jns.2015.05.031.
[70] A. Natarajan, R. Christopher, S. V. Palakuzhiyil, и S. R. Chandra, «Utility of measuring very long-chain fatty-acyl carnitines in dried blood spots for newborn screening of X-linked Adrenoleukodystrophy», Mol. Genet. Metab. Rep., т. 26, с. 100720, мар. 2021, doi: 10.1016/j.ymgmr.2021.100720.
[71] C. D. Boehm, G. R. Cutting, M. B. Lachtermacher, H. W. Moser, и S. S. Chong, «Accurate DNA-Based Diagnostic and Carrier Testing for X-Linked Adrenoleukodystrophy», Mol. Genet. Metab., т. 66, вып. 2, сс. 128–136, фев. 1999, doi: 10.1006/mgme.1998.2779.
[72] S. Kemp и др., «ABCD1 mutations and the X-linked adrenoleukodystrophy mutation database: Role in diagnosis and clinical correlations», Hum. Mutat., т. 18, вып. 6, сс. 499–515, дек. 2001, doi: 10.1002/humu.1227.
[73] G. V. Raymond, A. B. Moser, и A. Fatemi, «X-Linked Adrenoleukodystrophy», в GeneReviews®, M. P. Adam, J. Feldman, G. M. Mirzaa, R. A. Pagon, S. E. Wallace, и A. Amemiya, Ред., Seattle (WA): University of Washington, Seattle, 1993. Просмотрено: 6 сентябрь 2025 г. [Онлайн]. Доступно на: http://www.ncbi.nlm.nih.gov/books/NBK1315/
[74] C. Wiesinger, F. S. Eichler, и J. Berger, «The genetic landscape of X-linked adrenoleukodystrophy: inheritance, mutations, modifier genes, and diagnosis», Appl. Clin. Genet., т. 8, сс. 109–121, 2015, doi: 10.2147/TACG.S49590.
[75] S. R. Bornstein и др., «Diagnosis and Treatment of Primary Adrenal Insufficiency: An Endocrine Society Clinical Practice Guideline», J. Clin. Endocrinol. Metab., т. 101, вып. 2, сс. 364–389, фев. 2016, doi: 10.1210/jc.2015-1710.
[76] S. R. Bornstein и др., «Diagnosis and Treatment of Primary Adrenal Insufficiency: An Endocrine Society Clinical Practice Guideline», J. Clin. Endocrinol. Metab., т. 101, вып. 2, сс. 364–389, фев. 2016, doi: 10.1210/jc.2015-1710.
[77] M. S. Knaap, J. Valk, и M. S. Knaap, Magnetic Resonance of Myelination and Myelin Disorders, 3rd ed. в Magnetic resonance of myelination and myelin disorders. Berlin, Heidelberg: Springer-Verlag Berlin Heidelberg, 2005.
[78] E. J. Mallack и др., «MRI surveillance of boys with X‐linked adrenoleukodystrophy identified by newborn screening: Meta‐analysis and consensus guidelines», J. Inherit. Metab. Dis., т. 44, вып. 3, сс. 728–739, май 2021, doi: 10.1002/jimd.12356.
[79] P. Aubourg, «Adrenoleukodystrophy and other peroxisomal diseases», Curr. Opin. Genet. Dev., т. 4, вып. 3, сс. 407–411, июн. 1994, doi: 10.1016/0959-437X(94)90029-9.
[80] H. A. F. Yska и др., «Use of Brain MRI in Cerebral Adrenoleukodystrophy: International Recommendations for Screening, Monitoring, and Research», Neurology, т. 106, вып. 5, с. e214657, мар. 2026, doi: 10.1212/WNL.0000000000214657.
[81] A. J. Kumar и др., «Adrenoleukodystrophy: correlating MR imaging with CT.», Radiology, т. 165, вып. 2, сс. 497–504, ноя. 1987, doi: 10.1148/radiology.165.2.3659373.
[82] J. Gärtner, A. Braun, A. Holzinger, P. Roerig, H.-G. Lenard, и A. Roscher, «Clinical and Genetic Aspects of X-Linked Adrenoleukodystrophy», Neuropediatrics, т. 29, вып. 01, сс. 3–13, фев. 1998, doi: 10.1055/s-2007-973526.
[83] E. Luda и M. G. Barisone, «Adult-onset adrenoleukodystrophy: a clinical and neuropsychological study», Neurol. Sci., т. 22, вып. 1, сс. 21–25, фев. 2001, doi: 10.1007/s100720170032.
[84] S. I. W. Van De Stadt и др., «Spinal cord atrophy as a measure of severity of myelopathy in adrenoleukodystrophy», J. Inherit. Metab. Dis., т. 43, вып. 4, сс. 852–860, июл. 2020, doi: 10.1002/jimd.12226.
[85] S. Kemp, J. Berger, и P. Aubourg, «X-linked adrenoleukodystrophy: clinical, metabolic, genetic and pathophysiological aspects», Biochim. Biophys. Acta, т. 1822, вып. 9, сс. 1465–1474, сен. 2012, doi: 10.1016/j.bbadis.2012.03.012.
[86] C. J. Shaw-Smith, S. J. G. Lewis, и E. Reid, «X-linked adrenoleukodystrophy presenting as autosomal dominant pure hereditary spastic paraparesis», J. Neurol. Neurosurg. Psychiatry, т. 75, вып. 5, сс. 686–688, май 2004, doi: 10.1136/jnnp.2003.022970.
[87] W. Luo, Q. Wei, H. Dong, Y. Yan, M. Chen, и H. Li, «Spastic paraplegia as the predominant phenotype in a cohort of Chinese patients with adrenoleukodystrophy», Mol. Genet. Genomic Med., т. 8, вып. 1, с. e1065, янв. 2020, doi: 10.1002/mgg3.1065.
[88] H. W. Moser и др., «Follow-up of 89 asymptomatic patients with adrenoleukodystrophy treated with Lorenzo’s oil», Arch. Neurol., т. 62, вып. 7, сс. 1073–1080, июл. 2005, doi: 10.1001/archneur.62.7.1073.
[89] E. Bonaventura и др., «Newborn screening for X-linked adrenoleukodystrophy in Italy: Diagnostic algorithm and disease monitoring», Front. Neurol., т. 13, с. 1072256, янв. 2023, doi: 10.3389/fneur.2022.1072256.
[90] J. Asano и др., «Effects of erucic acid therapy on Japanese patients with X-linked adrenoleukodystrophy», Brain Dev., т. 16, вып. 6, сс. 454–458, ноя. 1994, doi: 10.1016/0387-7604(94)90007-8.
[91] M. Rasmussen, A. B. Moser, J. Borel, S. Khangoora, и H. W. Moser, «Brain, liver, and adipose tissue erucic and very long chain fatty acid levels in adrenoleukodystrophy patients treated with glyceryl trierucate and trioleate oils (Lorenzo’s Oil)», Neurochem. Res., т. 19, вып. 8, сс. 1073–1082, авг. 1994, doi: 10.1007/BF00968719.
[92] B. M. van Geel, J. Assies, R. J. Wanders, и P. G. Barth, «X linked adrenoleukodystrophy: clinical presentation, diagnosis, and therapy», J. Neurol. Neurosurg. Psychiatry, т. 63, вып. 1, сс. 4–14, июл. 1997, doi: 10.1136/jnnp.63.1.4.
[93] A. O. Gupta и др., «Treatment of cerebral adrenoleukodystrophy: allogeneic transplantation and lentiviral gene therapy», Expert Opin. Biol. Ther., т. 22, вып. 9, сс. 1151–1162, сен. 2022, doi: 10.1080/14712598.2022.2124857.
[94] J. F. Fernandes и др., «Haploidentical bone marrow transplantation with post transplant cyclophosphamide for patients with X-linked adrenoleukodystrophy: a suitable choice in an urgent situation», Bone Marrow Transplant., т. 53, вып. 4, сс. 392–399, апр. 2018, doi: 10.1038/s41409-017-0015-2.
[95] G. V. Raymond и др., «Survival and Functional Outcomes in Boys with Cerebral Adrenoleukodystrophy with and without Hematopoietic Stem Cell Transplantation», Biol. Blood Marrow Transplant. J. Am. Soc. Blood Marrow Transplant., т. 25, вып. 3, сс. 538–548, мар. 2019, doi: 10.1016/j.bbmt.2018.09.036.
[96] D. J. Loes и др., «Adrenoleukodystrophy: a scoring method for brain MR observations», AJNR Am. J. Neuroradiol., т. 15, вып. 9, сс. 1761–1766, окт. 1994.
[97] W. P. Miller и др., «Intensity of MRI Gadolinium Enhancement in Cerebral Adrenoleukodystrophy: A Biomarker for Inflammation and Predictor of Outcome following Transplantation in Higher Risk Patients», Am. J. Neuroradiol., т. 37, вып. 2, сс. 367–372, фев. 2016, doi: 10.3174/ajnr.A4500.
[98] K. M. Page и др., «Hematopoietic Stem Cell Transplantation to Treat Leukodystrophies: Clinical Practice Guidelines from the Hunter’s Hope Leukodystrophy Care Network», Biol. Blood Marrow Transplant., т. 25, вып. 12, сс. e363–e374, дек. 2019, doi: 10.1016/j.bbmt.2019.09.003.
[99] C. Peters и др., «Cerebral X-Linked Adrenoleukodystrophy: The University of Minnesota Hematopoietic Cell Transplantation Experience from 1991 to 2004.», Blood, т. 104, вып. 11, сс. 2153–2153, ноя. 2004, doi: 10.1182/blood.V104.11.2153.2153.
[100] E. Shapiro и др., «Long-term effect of bone-marrow transplantation for childhood-onset cerebral X-linked adrenoleukodystrophy», The Lancet, т. 356, вып. 9231, сс. 713–718, авг. 2000, doi: 10.1016/S0140-6736(00)02629-5.
[101] T. Hitomi и др., «Long-term effect of bone marrow transplantation in adult-onset adrenoleukodystrophy», Eur. J. Neurol., т. 12, вып. 10, сс. 807–810, окт. 2005, doi: 10.1111/j.1468-1331.2005.01055.x.
[102] I. B. Resnick и др., «Treatment of X-linked childhood cerebral adrenoleukodystrophy by the use of an allogeneic stem cell transplantation with reduced intensity conditioning regimen», Clin. Transplant., т. 19, вып. 6, сс. 840–847, дек. 2005, doi: 10.1111/j.1399-0012.2005.00411.x.
[103] A. Petryk, L. E. Polgreen, S. Chahla, W. Miller, и P. J. Orchard, «No evidence for the reversal of adrenal failure after hematopoietic cell transplantation in X-linked adrenoleukodystrophy», Bone Marrow Transplant., т. 47, вып. 10, сс. 1377–1378, окт. 2012, doi: 10.1038/bmt.2012.33.
[104] R. Falsaperla и др., «Need for palliative care from birth to infancy in pediatric patients with neurological diseases», Clin. Exp. Pediatr., т. 66, вып. 8, сс. 350–356, авг. 2023, doi: 10.3345/cep.2023.00129.
[105] J. Reyes и J. Lin, «Bridging Pediatric and Adult Palliative Care to Amplify Interdisciplinary Home Hospice Support», J. Pain Symptom Manage., т. 69, вып. 5, сс. e585–e586, май 2025, doi: 10.1016/j.jpainsymman.2025.02.250.
[106] M. A. Van Duyn, A. E. Moser, F. R. Brown, N. Sacktor, A. Liu, и H. W. Moser, «The design of a diet restricted in saturated very long-chain fatty acids: therapeutic application in adrenoleukodystrophy», Am. J. Clin. Nutr., т. 40, вып. 2, сс. 277–284, авг. 1984, doi: 10.1093/ajcn/40.2.277.
[107] Miller D, Walsh L, Smith L, Supakul N, Ho C, Onishi T. Magnetic resonance imaging enhancement of spinal nerve roots in a boy with X-linked adrenoleukodystrophy before diagnosis of chronic inflammatory demyelinating polyneuropathy. Radiol Case Rep. 2023 Nov 18;19(1):493-498. doi: 10.1016/j.radcr.2023.10.065. PMID: 38046924; PMCID: PMC10692474
[108] Cappa M, Bertini E, del Balzo P, Cambiaso P, Di Biase A, Salvati S. High dose immunoglobulin IV treatment in adrenoleukodystrophy. J Neurol Neurosurg Psychiatry. 1994 Nov;57 Suppl(Suppl):69-70; discussion 71. doi: 10.1136/jnnp.57.suppl.69. PMID: 7964860; PMCID: PMC1016731
[109] Wright MA, Demmitt-Rice C, Van Haren KP, Lund TC, Eichler F, Bonkowsky JL. Inflammation and Immunomodulation in Cerebral X-linked Adrenoleukodystrophy: Review of Pathology and Interventions. J Child Neurol. 2026 Feb;41(2):221-234. doi: 10.1177/08830738251353034. Epub 2025 Jul 23. PMID: 40696909; PMCID: PMC12313269.]
[110] Pandey, Sanjay Kumar; Biswas, Anurug; Ghosh, Srutarshi; Pandey, Jyoti. Rehabilitation of a 17-Year-Old Patient with X-Linked Adrenoleukodystrophy. Indian Journal of Physical Medicine & Rehabilitation 32(3):p 103-107, Sep–Dec 2022
[111] Ishikawa T. Home-Based Rehabilitation With Frenkel's Exercises for Adrenomyeloneuropathy: A Case Report. Cureus. 2025 Mar 20;17(3):e80878. doi: 10.7759/cureus.80878. PMID: 40260345; PMCID: PMC12010111
[112] Raymond GV, Fatemi A, Keller JL. Driving treatment for females with X-linked adrenoleukodystrophy. Mol Genet Metab. 2026 Jun 17;148(4):110193. doi: 10.1016/j.ymgme.2026.110193. Epub ahead of print. PMID: 42341674.
Приложение А1. Состав рабочей группы
Александрова Дарья Юрьевна — научный сотрудник ЦКП «Метаболом» ФГБНУ «Медико-генетический научный центр им. академика Н.П. Бочкова».
Анисимова Инга Вадимовна — к.м.н., врач-генетик, заведующая отделом организации медицинской помощи ФГБНУ «Медико-генетический научный центр им. академика Н.П. Бочкова», член Ассоциации медицинских генетиков (АМГ).
Байдакова Галина Викторовна — заведующая ЦКП «Метаболом», ФГБНУ «Медико-генетический научный центр им. академика Н.П. Бочкова».
Баранов Александр Александрович — академик РАН, профессор, д.м.н., главный внештатный специалист педиатр Минздрава России.
Баранова Полина Владимировна — научный сотрудник ЦКП «Метаболом» ФГБНУ «Медико-генетический научный центр им. академика Н.П. Бочкова».
Вашакмадзе Нато Джумберовна — д.м.н., профессор кафедры факультетской педиатрии Института материнства и детства ФГАОУ ВО «РНИМУ им. Н.И. Пирогова» Минздрава России (Пироговский Университет), заведующая отделом орфанных болезней и профилактики инвалидизирующих заболеваний НИИ педиатрии и охраны здоровья детей НКЦ № 2 ФГБНУ «РНЦХ им. акад. Б.В. Петровского».
Воинова Виктория Юрьевна — д.м.н., заведующая кафедрой общей и медицинской генетики медико-биологического факультета, заведующая отделом клинической генетики, врач-генетик лаборатории молекулярной и биохимической диагностики ОСП НИКИ педиатрии и детской хирургии им. академика Ю.Е. Вельтищева ФГАОУ ВО «РНИМУ им. Н.И. Пирогова» МЗ РФ.
Воронин Сергей Владимирович — к.м.н., главный врач ФГБНУ «Медико-генетический научный центр им. академика Н.П. Бочкова», главный внештатный специалист Минздрава России по медицинской генетике по Дальневосточному Федеральному округу.
Еникеева Софья Рустэмовна — к.м.н., детский эндокринолог детского отделения опухолей эндокринной системы, аналитик отдела эпидемиологии эндокринопатий, ГНЦ РФ ФГБУ «НМИЦ эндокринологии им. академика И.И. Дедова» Минздрава РФ.
Захарова Екатерина Юрьевна — д.м.н., заведующая отделом молекулярных механизмов наследственных нарушений метаболизма ФГБНУ «Медико-генетический научный центр им. академика Н.П. Бочкова», член Российского общества медицинских генетиков, член европейского общества по изучению наследственных болезней обмена веществ (SSIEM).
Кияев Алексей Васильевич — д.м.н., профессор кафедры эндокринологии ФГБОУ ВО «Уральский государственный медицинский университет» Минздрава России; Заведующий Областным центром детской эндокринологии ГАУЗ СО «Областная детская клиническая больница»; Главный внештатный детский специалист-эндокринолог Минздрава России по Уральскому Федеральному Округу; Главный внештатный специалист-детский эндокринолог Минздрава Свердловской области.
Кузенкова Людмила Михайловна — д.м.н., профессор, руководитель Центра детской психоневрологии ФГАУ «НМИЦ здоровья детей» Минздрава России.
Куцев Сергей Иванович — академик РАН, профессор, д.м.н., директор ФГБНУ «Медико-генетический научный центр им. академика Н.П. Бочкова», президент Ассоциации медицинских генетиков (АМГ).
Лялина Анастасия Андреевна — врач-невролог, младший научный сотрудник Центра детской психоневрологии ФГАУ «НМИЦ здоровья детей» Минздрава России.
Мокрышева Наталья Георгиевна — академик РАН, д.м.н., профессор, научный руководитель отделения патологии околощитовидных желез и нарушений минерального обмена, директор ГНЦ РФ «ФГБУ НМИЦ эндокринологии им. академика И.И. Дедова».
Михайлова Светлана Витальевна — д.м.н., профессор кафедры неврологии, нейрохирургии и медицинской генетики им. академика Л.О. Бадаляна педиатрического факультета и кафедры общей и медицинской генетики медико-биологического факультета ФГАОУ ВО «РНИМУ им. Н.И. Пирогова» Минздрава России (Пироговский университет); заведующая отделением медицинской генетики РДКБ — филиала ФГАОУ ВО «РНИМУ им. Н.И. Пирогова» Минздрава России.
Намазова-Баранова Лейла Сеймуровна — академик РАН, д.м.н., профессор, заведующая кафедрой факультетской педиатрии Института материнства и детства, ФГАОУ ВО «РНИМУ им. Н.И. Пирогова» Минздрава России, руководитель НИИ педиатрии и охраны здоровья детей НКЦ № 2 ФГБНУ «РНЦХ им. акад. Б.В. Петровского», главный внештатный детский специалист по профилактической медицине Минздрава России, президент Союза педиатров России, профессор Совместного Университета МГУ-ППИ в Шэньчжэне (Китай).
Орлова Мария Дмитриевна — врач-лабораторный генетик лаборатории молекулярно-генетической диагностики 3 ФГБНУ «Медико-генетический научный центр им. академика Н.П. Бочкова».
Петеркова Валентина Александровна — академик РАН, д.м.н., профессор, главный внештатный детский специалист эндокринолог Минздрава России, научный руководитель Института детской эндокринологии ГНЦ РФ ФГБУ «НМИЦ эндокринологии им. академика И.И. Дедова» Минздрава России.
Подклетнова Татьяна Владимировна — к.м.н., врача-невролог отделения психоневрологии и нейрореабилитации, старшего научного сотрудника ФГАУ «НМИЦ здоровья детей» Минздрава РФ.
Репина Светлана Афанасьевна — к.м.н., врач-генетик отдела организации медицинской помощи ФГБНУ «Медико-генетический научный центр им. академика Н.П. Бочкова», член Ассоциации медицинских генетиков (АМГ).
Руденская Галина Евгеньевна — д.м.н., главный научный сотрудник научно-консультативного отдела ФГБНУ «Медико-генетический научный центр им. академика Н.П. Бочкова».
Свиридова Валерия Валерьевна — врач-генетик отдела организации медицинской помощи ФГБНУ «Медико-генетический научный центр им. академика Н.П. Бочкова».
Семячкина Алла Николаевна — д.м.н., главный научный сотрудник отделения клинической генетики ФГБУ «Московский НИИ педиатрии и детской хирургии Минздрава России», член Ассоциации медицинских генетиков (АМГ).
Скоробогатова Елена Владимировна — д.м.н., врач-анестезиолог-реаниматолог, заведующая отделение трансплантации костного мозга, руководитель междисциплинарного центра онкологии, гематологии и трансплантологии РДКБ — филиал ФГАОУ ВО «РНИМУ им. Н.И. Пирогова» Минздрава России.
Созаева Лейла Салиховна — к.м.н., врач-педиатр, детский эндокринолог, старший научный сотрудник детского отделения опухолей эндокринной системы ФГБУ «НМИЦ эндокринологии им. академика И.И. Дедова» Минздрава России.
Субботин Дмитрий Михайлович — врач-генетик, научный сотрудник лаборатории нейрогенетики, специалист отдела организации медицинской помощи ФГБНУ «Медико-генетический научный центр им. академика Н.П. Бочкова», член Ассоциации медицинских генетиков (АМГ).
Сумина Мария Геннадьевна — врач-генетик, заведующий отделением медико-генетического консультирования ГАУЗ СО «Клинико-диагностический центр «Охрана здоровья матери и ребенка».
Увакина Евгения Владимировна — к.м.н., заведующая отделением психоневрологии и нейрореабилитации ФГАУ «НМИЦ здоровья детей» Минздрава РФ.
Чугунов Игорь Сергеевич — к.м.н., заведующий детским отделением опухолей эндокринной системы, доцент кафедры детской эндокринологии-диабетологии ГНЦ РФ «ФГБУ НМИЦ эндокринологии им. академика И.И. Дедова».
Конфликт интересов:
Авторы подтверждают отсутствие финансовой поддержки/конфликта интересов, который необходимо обнародовать.
Приложение А2. Методология разработки клинических рекомендаций
Целевая аудитория данных клинических рекомендаций:
Врачи-генетики, врачи-неврологи, врачи-детские эндокринологи, врачи-эндокринологи, врачи-нейрохирурги, врачи-анестезиологи-реаниматологи, врачи-гастроэнтерологи, врачи-диетологи, врачи-психиатры, врачи-психиатры детские, врачи-травматологи-ортопеды, врачи-кардиологи, врачи-терапевты, врачи-педиатры, врачи общей семейной практики (семейные врачи), врачи по лечебной физкультуре, врачи физической и реабилитационной медицины.
Студенты медицинских ВУЗов, ординаторы, аспиранты.
Методы, используемые для сбора/ селекции доказательств: поиск в электронных базах данных.
Описание методов, использованных для оценки качества и силы доказательств: доказательной базой для рекомендаций являются публикации, вошедшие в Кокрейновскую библиотеку, базы данных MEDLINE и PubMed.
Глубина поиска — 40 лет.
Методы, использованные для оценки качества и силы доказательств:
− консенсус экспертов;
− оценка значимости в соответствии с рейтинговой схемой (схема прилагается).
Методы, использованные для анализа доказательств:
− обзоры опубликованных мета-анализов;
− систематические обзоры с таблицами доказательств.
Описание методов, использованных для анализа доказательств: при отборе публикаций как потенциальных источников доказательств использованная в каждом исследовании методология изучается для того, чтобы убедиться в ее валидности. Результат изучения влияет на уровень доказательств, присваиваемый публикации, что в свою очередь, влияет на силу рекомендаций. Для минимизации потенциальных ошибок каждое исследование оценивалось независимо. Любые различия в оценках обсуждались всей группой авторов в полном составе. При невозможности достижения консенсуса привлекался независимый эксперт.
В данных клинических рекомендациях все сведения ранжированы по уровню достоверности (доказательности) или УДД в зависимости от количества и качества исследований по данной проблеме в соответствии с таблицами:
Таблица 1. Шкала оценки уровней достоверности доказательств (УДД) для методов диагностики (диагностических вмешательств).
УДД | Расшифровка |
|---|---|
1 | Систематические обзоры исследований с контролем референсным методом или систематический обзор рандомизированных клинических исследований с применением мета-анализа |
2 | Отдельные исследования с контролем референсным методом или отдельные рандомизированные клинические исследования и систематические обзоры исследований любого дизайна, за исключением рандомизированных клинических исследований, с применением мета-анализа |
3 | Исследования без последовательного контроля референсным методом или исследования с референсным методом, не являющимся независимым от исследуемого метода или нерандомизированные сравнительные исследования, в том числе когортные исследования |
4 | Несравнительные исследования, описание клинического случая |
5 | Имеется лишь обоснование механизма действия или мнение экспертов |
Таблица 2. Шкала оценки уровней достоверности доказательств (УДД) для методов профилактики, лечения и медицинской реабилитации, в том числе основанных на использовании природных лечебных факторов (профилактических, лечебных, реабилитационных вмешательств).
УДД | Расшифровка |
|---|---|
1 | Систематический обзор РКИ с применением мета-анализа |
2 | Отдельные РКИ и систематические обзоры исследований любого дизайна, за исключением РКИ, с применением мета-анализа |
3 | Нерандомизированные сравнительные исследования, в т.ч. когортные исследования |
4 | Несравнительные исследования, описание клинического случая или серии случаев, исследования «случай-контроль» |
5 | Имеется лишь обоснование механизма действия вмешательства (доклинические исследования) или мнение экспертов |
Таблица 3. Шкала оценки уровней убедительности рекомендаций (УУР) для методов профилактики, диагностики, лечения и медицинской реабилитации, в том числе основанных на использовании природных лечебных факторов (профилактических, диагностических, лечебных, реабилитационных вмешательств).
УУР | Расшифровка |
|---|---|
A | Сильная рекомендация (все рассматриваемые критерии эффективности (исходы) являются важными, все исследования имеют высокое или удовлетворительное методологическое качество, их выводы по интересующим исходам являются согласованными) |
B | Условная рекомендация (не все рассматриваемые критерии эффективности (исходы) являются важными, не все исследования имеют высокое или удовлетворительное методологическое качество и/или их выводы по интересующим исходам не являются согласованными) |
C | Слабая рекомендация (отсутствие доказательств надлежащего качества (все рассматриваемые критерии эффективности (исходы) являются неважными, все исследования имеют низкое методологическое качество и их выводы по интересующим исходам не являются согласованными) |
Порядок обновления клинических рекомендаций.
Механизм обновления клинических рекомендаций предусматривает их систематическую актуализацию – не реже чем один раз в три года, а также при появлении новых данных с позиции доказательной медицины по вопросам диагностики, лечения, профилактики и реабилитации конкретных заболеваний, наличии обоснованных дополнений/замечаний к ранее утверждённым КР, но не чаще 1 раза в 6 месяцев.
Приложение А3. Справочные материалы
Приложение А3.1 Классификация Х-АЛД
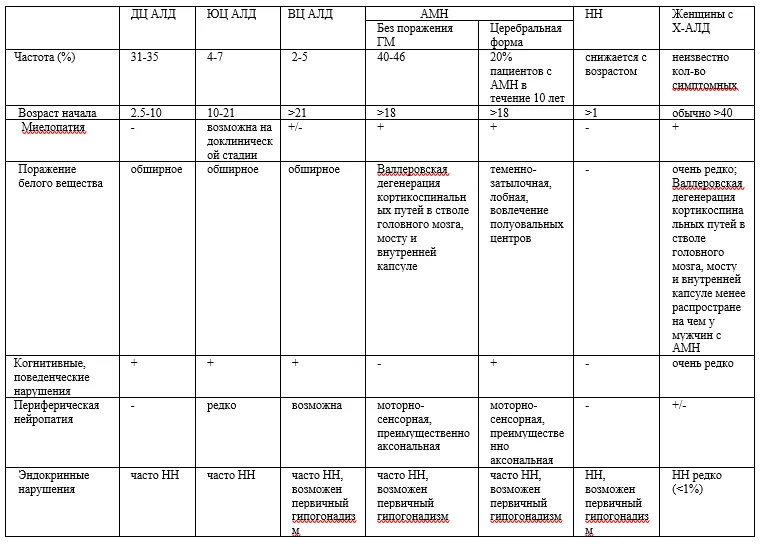
Приложение А3.2 Частота проведения обследования у пациентов с Х-АЛД
Исследования | Первоначальная оценка | Каждые 3 мес. | Каждые 6 мес. | Каждые 12 мес. | Раз в 2 года |
|---|---|---|---|---|---|
Прием врача-генетика | Х | Х | |||
Анамнез болезни | Х | ||||
Клинический осмотр врача-терапевта/педиатра/ВОП | Х | Х | |||
Рост, вес, окружность головы | Х | Х | |||
Осмотр врача-невролога | Х | Х | |||
Осмотр врача-эндокринолога/врача-детского эндокринолога | Х | Х (до 10 лет) | Х (с 10 лет) | ||
Гормональные исследования | Х (до 10 лет) | Х (с 10 лет) | |||
МРТ головного мозга | Х | Х (3-12 лет) | Х (1-3 лет и с 12 лет) | ||
Когнитивное тестирование (DQ/IQ) | Х | Х | |||
ЭНМГ | Х | Х | |||
Осмотр врача-сурдолога-оториноларинголога | Х | Х | |||
Аудиометрия | Х | Х | |||
Осмотр врача-офтальмолога | Х | Х | |||
Острота зрения | Х | Х | |||
Осмотр врача-физиотерапевта | Х | частота — индивидуально, в зависимости от тяжести | |||
Определение ОДЦЖК | Х | ||||
Приложение А3.3 Принципы диетотерапии и дозировки специализированного препарата лечебного питания масло Лоренцо
1. Масло Лоренцо
Возраст | Необходимое среднее количество энергии в день (ккал(кило/джоуль)/день) | Необходимое ежедневное количество масла Лоренцо (мл) (20 % от суточной энергетической потребности) |
|---|---|---|
1-3 года | 1230 (5150) | 30 |
4-6 лет | 1715 (7160) | 45 |
8-10 лет | 1970 (8240) | 50 |
11-14 лет | 2220 (9270) | 55 |
2. Ежедневная потребность жира
Возраст | Среднее количество энергии в день (ккал(кило/джоуль)/день) | Ограничение поступления жиров в день (15 % от энергетической потребности) |
|---|---|---|
1-3 года | 1230 (5150) | 20 |
4-6 лет | 1715 (7160) | 30 |
8-10 лет | 1970 (8240) | 35 |
11-14 лет | 2220 (9270) | 40 |
3. Низкожировая диета:
Разрешенные продукты | Неразрешенные продукты | |
|---|---|---|
Мясо и домашняя птица | Экстрапостное мясо говядины, ягненка, индюка, курицы, свинины, нежирный окорок и бекон | Жирные сорта мяса, сосиски, салями |
Рыба | «Белая» рыба, в том числе: пикша, «морской язык», камбала, креветка, тунец | Рыбные масла, в том числе, из сардины, скумбрии, копченая сельдь |
Молоко и молочные продукты | Низкожировые молочные продукты: молоко, йогурт, сыры менее, чем 3 % жирности | Молоко, сыры, йогурт высокой жирности |
Яйца | В умеренном количестве | |
Бобовые, орехи, семена | Фасоль, чечевица, горох | Орехи, семена |
Фрукты | Все фрукты (за исключением, перечисленным в колонке – неразрешенные продукты). | Авокадо, оливки |
Овощи | Все овощи – за исключением, указанных в колонке неразрешенные продукты. Низкожировые чипсы (менее 5 грамм жира в упаковке, и не более 1 упаковки в день | Чипсы, жареный картофель, постоянный прием чипсов |
Жиры | Низкожировой маргарин, применение глицеротриолеатного масла | Все жиры, сливочные и подсолнечные масла и маргарин |
Хлеб, макароны, рис, кукуруза, кукурузный завтрак | Все сорта хлеба, макароны, рис, мучные изделия, большинство сортов кукурузы для завтрака | Кукуруза для завтрака с орехами |
Кексы и бисквиты | Низкожировые кексы/бисквиты (не более, чем 3 грамма жира суммарно) | Другие виды кексов и бисквитов |
Пудинги и десерты | Желе, шербет, меренга, сливочно-молочный пудинг, сладкий заварной крем | Мороженное, молочный пудинг и десерты, приготовленные из молока высокой жирности |
Сахар, варенье, паста | Любой вид сахара, джем, мармелад, мед, сироп | Шоколадная паста, арахисовое масло |
Супы | Низкокалорийные | Супы-крема |
Напитки | Фруктовые соки, чаи, кофе, низкожировое какао | Какао, регулярный прием шоколада |
Приложение А3.4 Содержание ОДЦЖК в продуктах питания
Рыба, мясо, яйца, молочные продукты, бобовые | Макаронные изделия, хлеб и злаки | Фрукты и овощи | Жиры и масла | ||||
|---|---|---|---|---|---|---|---|
Низкое содержание (< 0.5 мг/100 г) | Низкое содержание (< 0.5 мг/100 г) | Низкое содержание (< 0.5 мг/100 г) | Низкое содержание (< 0.5 мг/100 г) | ||||
Яичные белки | 0,007 | Картофель, очищенный, варёный | 0,096 | Зелёное яблоко, очищенное | 0,045 | Масло со среднецепочечными триглицеридами | 0,450 |
Обезжиренное молоко | 0,050 | Коммерческие хлопья для завтрака | 0,220 | Грибы, свежие, варёные | 0,055 | ||
Куриная грудка без кожи, жареная | 0,060 | Рис длиннозёрный, варёный | 0,270 | Морковь, очищенная | 0,061 | ||
Камбала, свежая, жареная | 0,068 | Пшеничная мука, белая | 0,320 | Клубника свежая, без семян | 0,064 | ||
Ветчина постная, варёная | 0,072 | Дыня | 0,066 | ||||
Говяжий стейк, постный, жареный | 0,083 | Томат, очищенный, без семян | 0,071 | ||||
Сосиски постные, жареные | 0,084 | Вишня свежая, очищенная | 0,077 | ||||
Говяжий фарш (округлая часть), жареный | 0,120 | Баклажан, очищенный, варёный | 0,088 | ||||
Творог 1 % | 0,120 | Репа, очищенная, варёная | 0,088 | ||||
Свинина, постная, жареная | 0,130 | Персик свежий, с кожурой | 0,091 | ||||
Зелёный горошек, замороженный, варёный | 0,180 | Зелёный перец свежий | 0,092 | ||||
Индейка, грудка без кожи, жареная | 0,220 | Клубника свежая, с семенами | 0,094 | ||||
Йогурт клубничный | 0,470 | Слива фиолетовая, свежая, с кожурой | 0,160 | ||||
Треска свежая, жареная | 0,480 | Арбуз | 0,160 | ||||
Тыква мускатная, варёная | 0,190 | ||||||
Томат свежий, с кожурой и семенами | 0,290 | ||||||
Зелёный виноград, очищенный | 0,310 | ||||||
Салат латук (кочанный) | 0,370 | ||||||
Брокколи, замороженная, варёная | 0,450 | ||||||
Среднее содержание (< 0.5-1 мг/100 г) | Среднее содержание (< 0.5-1 мг/100 г) | Среднее содержание (< 0.5-1 мг/100 г) | Среднее содержание (< 0.5-1 мг/100 г) | ||||
Фасоль пинто, свежая, замоченная и варёная | 0,590 | Домашний хлеб | 0,700 | Зелёное яблоко с кожурой | 0,500 | ||
Креветки свежие, жареные | 0,760 | Шпинат, замороженный, варёный | 0,510 | ||||
Тофу | 0,850 | Абрикосы сушёные, тушёные | 0,710 | ||||
Банан | 0,780 | ||||||
Высокое содержание (> 1 мг/100 г) | Высокое содержание (> 1 мг/100 г) | Высокое содержание (> 1 мг/100 г) | Высокое содержание (> 1 мг/100 г) | ||||
Говяжьи сосиски | 1,23 | Ржаной хлеб | 1,02 | Стручковая фасоль, консервированная | 1,48 | Молоко шоколадное, обезжиренное | 3,33 |
Белый хлеб промышленный, без корки | 1,39 | Капуста свежая, сырая | 2,19 | Масло сафлоровое | 5,57 | ||
Белый хлеб промышленный, с коркой | 1,48 | Кабачок свежий, очищенный, варёный | 2,87 | Кокосовое масло | 5,99 | ||
Картофель фри промышленный, замороженный, запечённый | 2,29 | Подсолнечное масло | 8,81 | ||||
Коммерческие цельнозерновые хлопья | 5,63 | Оливковое масло | 19,9 | ||||
Картофельные чипсы | 7,46 | Кукурузное масло | 31,3 | ||||
Арахисовое масло | 208,4 | ||||||
Примечание: таблица адаптирована по данным Van Duyn et al. [106]
Приложение А3.5 Примеры МРТ головного мозга пациентов с Х-АЛД (разные зоны поражения)
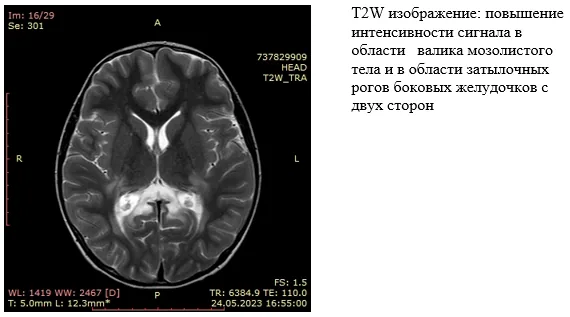
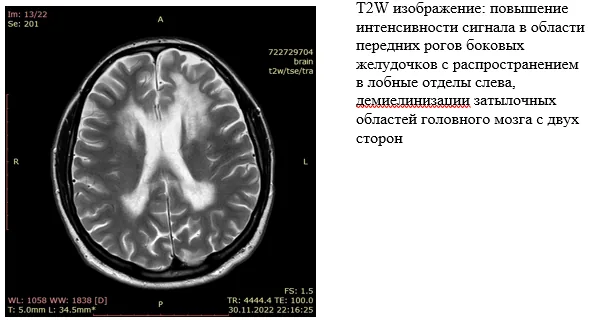
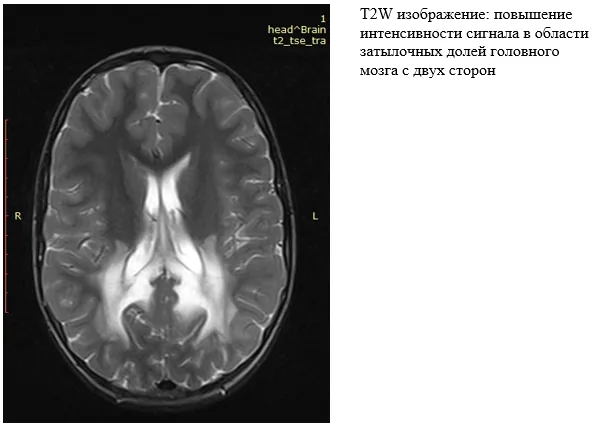
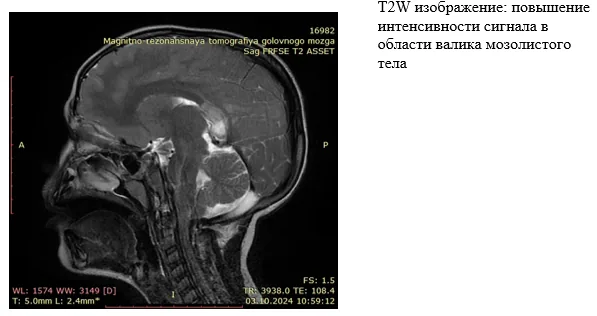
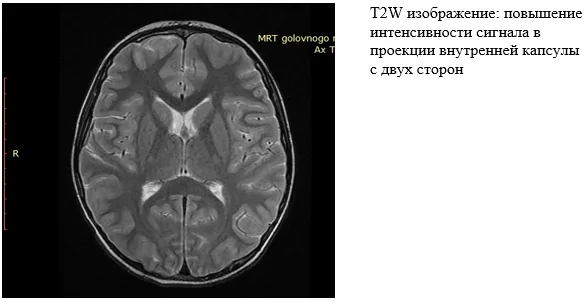
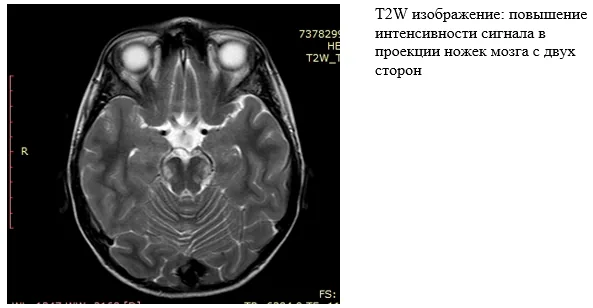
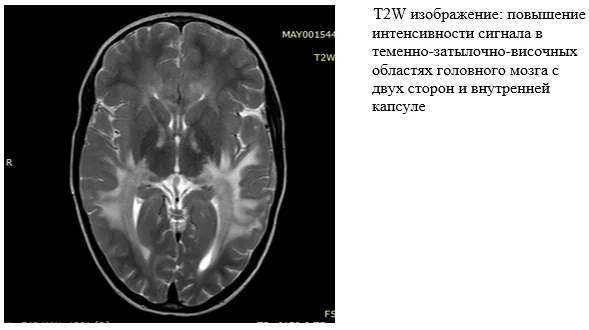
Приложение Б. Алгоритмы действий врача
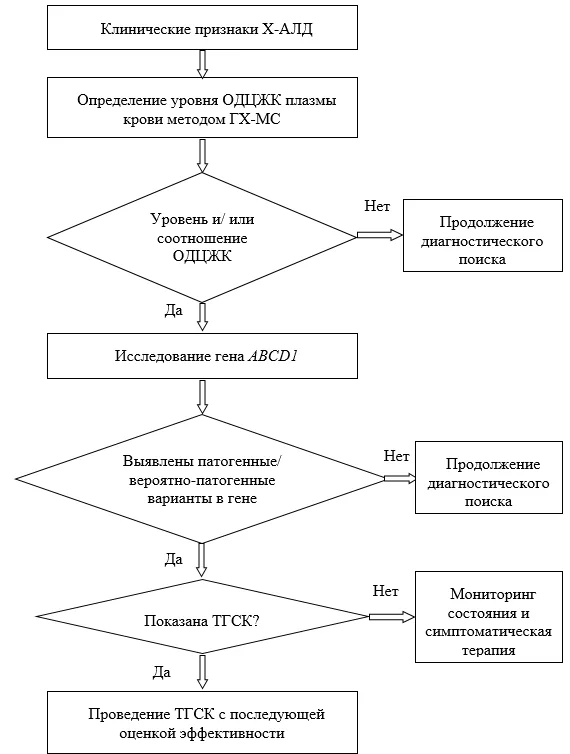
Приложение Б1. Алгоритм расширенного неонатального скрининга на Х-АЛД
FIA-MS/MS – пламенно-ионизационная тандемная масс-спектрометрия, LC-MS/MS – жидкостная хроматография-масс-спектрометрия, cut-off – отрезная точка.
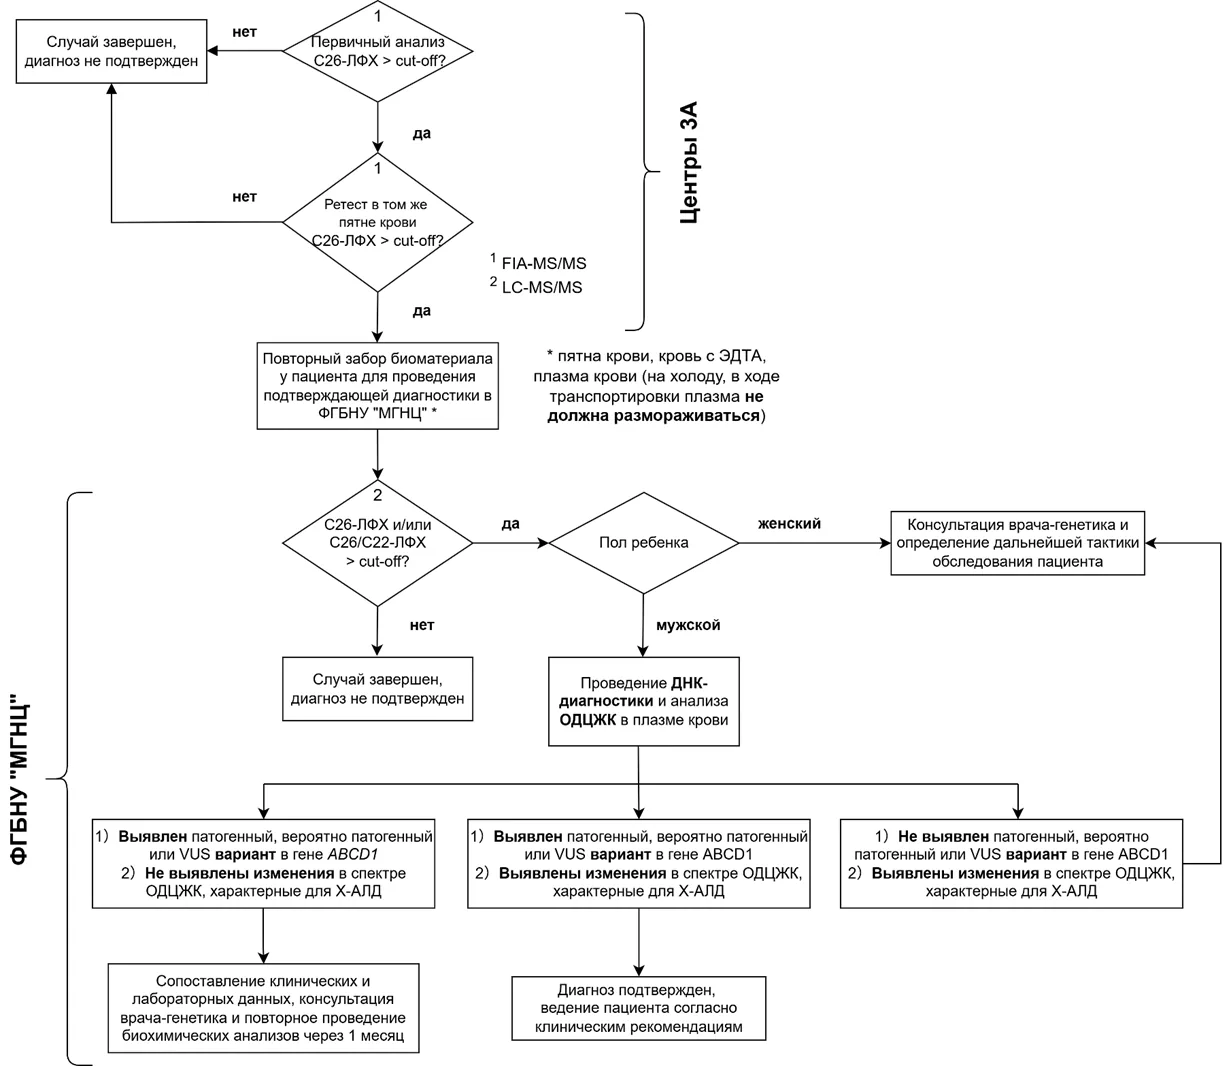
Цель: обеспечить полное подключение пациента к системе медицинской, генетической и психологической помощи, организовать диспансерное наблюдение и обследование членов семьи.
Документирование и регистрация (организационное звено)
Внесение данных в региональный сегмент федерального регистра лиц, страдающих жизнеугрожающими и хроническими прогрессирующими редкими (орфанными) заболеваниями, приводящими к сокращению продолжительности жизни граждан или их инвалидности согласно Постановлению Правительства РФ от 26 апреля 2012 г. № 403 с уточненным диагнозом.
Постановка на учет в региональном медико-генетическом центре (МГЦ) или профильном центре орфанных заболеваний.
Оформление соответствующей медицинской документации.
Координация помощи
Проведение телемедицинской консультации (ТМК) с федеральным экспертный центром для
○ разработки индивидуального плана лечения и наблюдения (включая вопрос об аллогенной трансплантации гемопоэтических стволовых клеток).
Информирование семьи
Выдача родителям/законным представителям памятки, включающей:
○ Краткое объяснение диагноза.
○ План обязательных плановых обследований (периодичность МРТ, осмотров врача-невролога, врача-эндокринолога, оценка функции надпочечников, аудиометрия и других исследований).
○ Контакты ответственных врачей (региональный МГЦ, федеральный центр).
○ Информация о диетотерапии (масло Лоренцо) и ее начале.
○ Рекомендации по мониторингу состояния в домашних условиях.
○ Контакты организаций для психологической поддержки.
Направление официального извещения/выписки в детскую поликлинику по месту жительства с рекомендациями по наблюдению и экстренным действиям при адреналовых кризах.
Обследование семьи
Генетическое консультирование семьи.
Обследование сибсов (братьев и сестер) пробанда.
Обследование матери на носительство и предоставление рекомендаций для родственников по материнской линии.
Приложение В. Информация для пациента
Что такое Х-сцепленная адренолейкодистрофия?
Х-сцепленная адренолейкодистрофия (Х-АЛД) — это наследственное заболевание, обусловленное изменениями нуклеотидной последовательности гена ABCD1.
В клетках нашего организма существуют особые образования — пероксисомы. В них находятся ферменты, необходимые для расщепления жирных кислот. В норме эти жирные кислоты (они называются очень длинноцепочечными жирными кислотами) поступают в пероксисомы через белок, который играет роль канала. При Х-сцепленной адренолейкодистрофии этот белок перестает правильно функционировать, в результате чего очень длинноцепочечные жирные кислоты не попадают в пероксисомы, а накапливаются внутри клетки.
Очень длинноцепочечные жирные кислоты очень токсичны для нервных клеток — их накопление запускает процессы гибели нейронов.
Также наибольшее накопление очень длинноцепочечных жирных кислот происходит в органах, участвующих в синтезе стероидных гормонов. К таким органам в нашем организме относятся надпочечники и яички.
С 2026 года Х-АЛД включена в программу неонатального скрининга в Российской Федерации.
При выявлении заболевания данные о пациенте вносят в Федеральный регистр лиц, страдающих жизнеугрожающими и хроническими прогрессирующими редкими (орфанными) заболеваниями, приводящими к сокращению продолжительности жизни граждан или их инвалидности (Постановление Правительства РФ от 26 апреля 2012 г. № 403). Это юридически означает, что государство берет на себя обязательства по обеспечению пациентов необходимой терапией.
Как наследуется Х-АЛД?
Данное заболевание передается с Х-хромосомой, поэтому называется Х-сцепленным. В организме мужчины имеется две разные половые хромосомы — Х и У (ХУ), а в организме женщины две копии Х хромосомы (ХХ). Благодаря наличию второй Х хромосомы, которая не несет генетических изменений, клинические проявления у женщин более мягкие или отсутствуют. У мужчин только одна, измененная Х-хромосома, и поэтому будет наблюдаться яркая клиническая картина заболевания.
Если женщина является носительницей патогенного варианта в гене ABCD1, то возможны следующие генотипы в семье: 50 % вероятность того, что дочь будет также являться носительницей «измененного» гена, и 50 % того, что патогенный вариант ей не будет передан. В случае, если ребенок — мальчик, в 50 % случаев он будет болен Х-АЛД.
Если в семье болен отец, то все мальчики, рожденные в семье, будут здоровы, т.к. от отца им передается только У-хромосома (которая при данном заболевании не повреждается). Однако, все дочери будут носительницами данного измененного гена, и могут передать его последующему поколению.
Клинические проявления Х-АЛД.
В настоящее время выделяют несколько основных форм заболевания: церебральную, адреномиелонейропатию, изолированную хроническую надпочечниковую недостаточность. Также встречаются случаи проявления болезни у женщин-носительниц, но они менее тяжелые чем у лиц мужского пола.
Первыми симптомами адренолейкодистрофии у мальчика может быть ухудшение зрения, которое не корректируется с помощью очков, при потере слуха, при внезапно появившихся нарушениях речи и походки, появлении эпизодов потери памяти. Возможно развитие судорог.
При адреномиелонейропатии возможно нарушение чувствительности в конечностях, особенно в ногах.
Для надпочечниковой недостаточности характерно потемнение кожных покровов, со сгущением в области складок, крупных суставов тела. Также развивается необъяснимая вялость, слабость и сонливость.
Может отмечаться повышенная склонность к соленой пище (ребенок ест соль из солонки). Неукротимая рвота и судороги являются симптомами развития острой надпочечниковой недостаточности.
Симптомы обычно резко усиливаются на фоне других заболеваний, высокой температуры, стрессовых ситуаций.
Если диагноз подтвержден при проведении неонатального скрининга и у ребенка еще нет клинических проявлений, и определить по уровню метаболитов или по варианту мутации какой будет форма Х-АЛД практически невозможно. Поэтому для ребенка составляется индивидуальный план наблюдения. Главная цель — предотвратить развитие тяжелых осложнений и обнаружить на МРТ самые первые признаки поражения белого вещества мозга. Именно это «окно возможностей» — оптимальное время для трансплантации гемопоэтических стволовых клеток (ТГСК).
Что нужно сделать, чтобы подтвердить диагноз?
При наличии жалоб необходимо обратиться к врачу (врачу-генетику, врачу-неврологу, врачу-эндокринологу/детскому эндокринологу). Помимо клинического осмотра с измерением роста, веса, оценкой цвета кожных покровов и измерением артериального давления, при подозрении на адренолейкодистрофию врач направит на исследование гормонов крови и уровня очень длинноцепочечных жирных кислот в крови. Врач-генетик определяет оптимальный выбор метода ДНК-диагностики, интерпретирует полученные результаты, подтверждает диагноз.
При надпочечниковой недостаточности будут высокие значения АКТГ, калия, ренина и низкие значения кортизола и натрия крови, что потребует консультации врача-детского эндокринолога/врача-эндокринолога.
Также будет необходимо провести МРТ головного мозга и электронейромиографию — эти методы исследования помогут оценить степень поражения нервной системы.
Что делать, если установлен диагноз?
Необходимо пройти консультацию врача-генетика, чтобы убедиться в подтверждении диагноза. Диагноз подтверждается по результатам комплексного обследования: определения уровня очень длинноцепочечных жирных кислот (ОДЦЖК) и исследования гена ABCD1.
Нужно помнить, что надпочечниковая недостаточность требует обязательной заместительной гормональной терапии, без которой ребенок может погибнуть. Пропуски или задержки в приеме назначенных гормональных препаратов недопустимы. Родители должны научиться реагировать на острые ситуации в жизни ребенка и уметь увеличить дозу глюкокортикоидных препаратов при развитии вирусных инфекций, при травмах или при тяжелых стрессовых ситуациях.
Обязательно нужно иметь в домашней и походной аптечке набор экстренной помощи — гормональных препаратов для в/м (или в/в) введения. Инъекцию нужно будет осуществлять в экстренных ситуациях (судороги, рвота, потеря сознания) до приезда бригады скорой помощи.
К сожалению, медикаментозной терапии неврологических проявлений на сегодняшний день не существует. Но в настоящее время проводится множество клинических исследований, разрабатываются экспериментальные методы лечения. Крайне важным является мультидисциплинарный подход к наблюдению и лечению (команда врачей, которые с момента постановки диагноза будут наблюдать пациента).
Единственным способом, позволяющим замедлить или остановить прогрессию неврологической симптоматики при церебральной форме заболевания, является трансплантация гемопоэтических стволовых клеток (трансплантация костного мозга). Показания к проведению данной серьезной процедуры определяет врач-невролог, который наблюдает пациента, основываясь на данных МРТ головного мозга и данных клинического осмотра пациента. Важно проводить заместительную гормональную терапию при подтвержденной надпочечниковой недостаточности, другую симптоматическую терапию, реабилитационные мероприятия, контроль МРТ ГМ при подозрении на церебральную форму заболевания. Целесообразно соблюдать диету с низким содержанием жира.
Также нужно помнить о наследственном характере данного заболевания. Предупредите всех членов семьи об этом диагнозе. Поскольку измененный ген может передаваться из поколения в поколение, необходима консультация врача-генетика при планировании беременности, а ранняя диагностика данного заболевания среди мальчиков без клинических проявлений позволит вовремя подобрать донора для трансплантации костного мозга. Носительницы измененного гена могут тоже развивать клиническую симптоматику. В случае выявления патогенного варианта в гене ABCD1 у матери, необходимо обратить внимание на наличие неврологических симптомов. У матерей пациентов с Х-АЛД могут возникать симптомы после 40 лет. Симптомы могут быть выражены ярко, а могут быть скрытыми. Среди них наиболее часто встречаются следующие жалобы: усталость ног, нарушение чувствительности кожи ног, «подкашивание» ног, недержание мочи и кала. Случаи надпочечниковой недостаточности у носительниц редки, но также могут быть: при появлении слабости, вялости, снижении работоспособности, изменении цвета кожных покровов, необходимо провести диагностику надпочечниковой недостаточности. При наличии неврологической симптоматики, необходимо обратиться к врачу-неврологу для обследования и лечения.
Как предотвратить криз надпочечниковой недостаточности?
При установленной надпочечниковой недостаточности сольтеряющий криз может возникнуть при пропуске приема гормонального препарата, поэтому важно принимать назначенную терапию регулярно.
Во время заболеваний, стрессовых ситуаций в норме надпочечники вырабатывают большее количество кортизола. Соответственно, для предотвращения сольтеряющего криза необходимо своевременно реагировать на изменение состояния ребенка – увеличивать дозы получаемой терапии согласно рекомендациям врача.
Памятка для родителей.
Что делать, если диагноз установлен по неонатальному скринингу?
Если у ребенка по неонатальному скринингу выявлена Х-сцепленная адренолейкодистрофия, он будет направлен к врачу-генетику, который разъяснит вам все результаты неонатального скрининга, подтверждающей диагностики, расскажет о риске заболевания для близких родственников и назначит им обследование. Также генетик составит план дальнейшего наблюдения ребенка у врачей-специалистов.
У мальчиков с подтвержденным по неонатальному скринингу диагнозом Х-АЛД обычно нет никаких клинических симптомов заболевания в первые месяцы жизни. Но на протяжении жизни у большинства мальчиков развивается та или иная форма заболевания. По данным литературы надпочечниковая недостаточность возникает у 86 % мальчиков, детская церебральная форма — у 35-40 % больных мальчиков до 18 лет, а у остальных остается риск взрослой церебральной формы и адреномиелонейропатии.
Девочки, у которых по результатам неонатального скрининга установлено носительство Х-АЛД, в подавляющем большинстве случаев не имеют клинических проявлений в детском возрасте, но по данным литературы у 80 % процентов женщин развиваются симптомы адреномиелонейропатии во взрослом возрасте.
По результатам диагностики, проведенной новорожденному, невозможно прогнозировать, какая именно форма заболевания будет, и когда она проявится. Даже члены одной семьи могут иметь разные клинические симптомы и возраст их дебюта.
На момент постановки диагноза Х-АЛД по неонатальному скринингу ребенку не требуется никакое лечение, но мальчики нуждаются в постоянном наблюдении врачей, прежде всего, эндокринолога и невролога, и проведении регулярных лабораторных и инструментальных обследований, даже если у ребенка нет никаких жалоб и клинических симптомов.
Врач-эндокринолог должен регулярно наблюдать мальчика с первых 6 месяцев жизни и при необходимости проводить гормональное исследование для своевременного выявления и лечения надпочечниковой недостаточности. Частота обследований зависит от возраста ребенка и будет назначаться врачом-эндокринологом.
Родителям необходимо знать, что надпочечниковая недостаточность может дебютировать в виде острого состояния, так называемого адреналового криза, даже если недавно выполненные гормональные исследования были в норме. При ухудшении состояния ребенка и появлении сонливости, слабости, отказа от еды, рвоты необходимо срочно обратиться за медицинской помощью, а при появлении нарушения сознания или судорог вызывать бригаду скорой медицинской помощи. Незамедлительно сообщить медицинскому работнику о том, что Ваш ребенок имеет высокий риск развития острой надпочечниковой недостаточности и предъявить осмотр эндокринолога с рекомендациями по лечебной тактике при развитии жизнеугрожающего состояния.
Врач-невролог будет наблюдать мальчика с первых месяцев жизни. С возраста 2 лет необходимо регулярно проводить МРТ головного мозга – это позволит выявить первые признаки поражения белого вещества мозга, характерные для церебральной формы заболевания, задолго до того, как появятся симптомы. Частота обследований зависит от возраста ребенка и будет назначаться врачом-неврологом.
С возраста двух лет мальчику будет рекомендована диета с ограничением жиров, и, в ряде случаев, назначен специализированный продукт лечебного питания — масло Лоренцо с целью замедления прогрессирования заболевания.
При выявлении заболевания данные о пациенте вносят в Федеральный регистр лиц, страдающих жизнеугрожающими и хроническими прогрессирующими редкими (орфанными) заболеваниями, приводящими к сокращению продолжительности жизни граждан или их инвалидности (Постановление Правительства РФ от 26 апреля 2012 г. № 403). Это юридически означает, что государство берет на себя обязательства по обеспечению пациентов необходимой терапией.
При выявлении у мальчика первых лабораторных признаков надпочечниковой недостаточности и/или первых специфических для Х-АЛД изменений на МРТ головного мозга врачи будут назначать терапию, даже при несмотря на отсутствие клинических проявлений. При надпочечниковой недостаточности — это заместительная гормональная терапия, при церебральной форме – трансплантация костного мозга.
Родителям очень важно выполнять рекомендации врачей, не отказываться от лечения, самостоятельно не прерывать его. Только раннее начало терапии позволит снизить риск жизнеугрожающих проявлений заболевания.
Мужчинам, у которых в неонатальном периоде была диагностирована Х-АЛД, но на протяжении детского возраста симптомы болезни не проявились, необходимо продолжить наблюдение у эндокринолога и невролога во взрослом возрасте, так как на протяжении всей жизни сохраняется риск дебюта надпочечниковой недостаточности, церебральной формы и адреномиелонейропатии.
Девочкам, у которых выявлено носительство Х-АЛД по неонатальному скринингу, в большинстве случаев не показано специальное обследование, наблюдение или лечение. Однако, в редких случаях у девочек возможно развитие надпочечниковой недостаточности, в связи с чем, при появлении жалоб, характерных для надпочечниковой недостаточности (выраженная слабость, вялость, гиперпигментация кожных покровов, повторная рвота) целесообразно обратиться на прием к врачу-эндокринологу. В случае развития жизнеугрожающих состояний, предъявить такие же рекомендации от эндокринолога, как и мальчикам.
В будущем девочке необходимо передать информацию о высоких рисках рождения у нее сына с Х-АЛД, а также о риске появления у нее самой во взрослом возрасте симптомов адреномиелонейропатии в той или иной степени выраженности. С этой целью ей показана консультация врача-генетика в подростковом возрасте, при вступлении в брак или планировании деторождения.
В случае установления диагноза Х-АЛД новорожденному ребенку врач-генетик назначит обследование членов его семьи - мамы, сестер и/или братьев, иногда – и более дальних родственников по материнской линии. Цель этого обследования – выявить родственников, имеющих досимптоматическую стадию болезни и назначить им своевременную терапию, а также выявить возможных носителей заболевания и предотвратить повторное рождение больных детей в семье.
График наблюдения пациентов с Х-АЛД, выявленных по неонатальному скринингу
МАЛЬЧИКИ | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
Постановка диагноза | 6 месяцев | 2 года | 3 года | 10 лет | 11 лет | 12 лет | 13 лет | ≥ 18 лет | |||
Врач-генетик МГК | Врач-генетик Проведение диетотерапии | Врач-генетик Планирование деторождения | |||||||||
Врач-эндокринолог гормональные исследования 1 раз в 6 месяцев | Врач-эндокринолог гормональные исследования 1 раз в год | ||||||||||
Врач-невролог МРТ ГМ 1 раз в год | Врач-невролог МРТ ГМ 1 раз в 6 месяцев | Врач-невролог МРТ 1 раз в год | |||||||||
ДЕВОЧКИ | |||||||||||
Постановка диагноза | Детский возраст | ≥ 18 лет | |||||||||
Врач-генетик МГК | Врач-эндокринолог Обследование и лечение по клиническим показаниям | Врач-генетик Планирование деторождения Врач-невролог Обследование и лечение по клиническим показаниям | |||||||||
Памятка по адреналовому кризу
Пациент с установленным диагнозом Х-сцепленная адренолейкодистрофия угрожаем по развитию тяжелого жизнеугрожающего состояния — адреналового криза!
Возможно развитие адреналового криза во время острых заболеваний с повышением температуры тела, кишечных инфекциях, травмах, повышенной эмоциональной нагрузки. Возможно развитие криза на фоне благополучия в связи с постепенным развитием минералокортикоидного дефицита.
Симптомы:
Резкая слабость, сонливость, нарушение (потеря) сознания
Тошнота, рвота, срыгивания
Отказ от еды
Жидкий стул, боли в животе
Судороги
Действия родителей:
Вызвать скорую помощь, либо самостоятельно доставить ребенка в приемный покой медицинской организации.
Действия врачей:
Экстренная госпитализация в стационар.
Определение натрия, калия, глюкозы крови. Если у пациента ранее не была установлена НН необходимо произвести забор образца крови для исследования уровней адренокортикотропного гормона и общего кортизола в крови до начала введения глюкокортикоидов. При отсутствии возможности быстрого забора образца крови необходимо незамедлительно приступить к терапии (в случаях, если пациент еще не находится в лечебном учреждении).
Незамедлительно начать терапию.
Экстренная консультация врача-эндокринолога (врача-детского эндокринолога) очно или ТМК.
Приложение Г. Шкалы оценки, вопросники и другие оценочные инструменты
Приложение Г1. Оценка тяжести Х-АЛД по Луису [49]
Источник: Loes DJ, Fatemi A, Melhem ER, et al. Analysis of MRI patterns aids prediction of progression in X-linked adrenoleukodystrophy. Neurology. 2003;61(3):369-374. doi:10.1212/01.wnl.0000079050.91337.83
Тип: шкала оценки.
Назначение: оценка тяжести Х-АЛД.
Оценочный инструмент: шкала.
Локализация | Тип поражения | Баллы |
|---|---|---|
Теменно-затылочное белое вещество | Перивентрикулярное | 1 |
Центральное | 1 | |
Подкорковое | 1 | |
Атрофия | 1 | |
Белое вещество передней височной доли | Перивентрикулярное | 1 |
Центральное | 1 | |
Подкорковое | 1 | |
Атрофия | 1 | |
Белое вещество лобных долей | Перивентрикулярное | 1 |
Центральное | 1 | |
Подкорковое | 1 | |
Атрофия | 1 | |
Мозолистое тело | Валик мозолистого тела | 1 |
Колено мозолистого тела | 1 | |
Атрофия валика мозолистого тела | 1 | |
Атрофия колена мозолистого тела | 1 | |
Зрительный путь | Зрительная лучистость | 1 |
Петля Мейера | 1 | |
Латеральное коленчатое тело | 1 | |
Зрительный тракт | 1 | |
Cлуховой путь | Медиальное коленчатое тело | 1 |
Ветвь нижнего холмика | 1 | |
Латеральная петля | 1 | |
Мост | 1 | |
Пирамидальная система | Внутренняя капсула | 1 |
Спинной мозг | 1 | |
Мозжечок | Мозжечок | 1 |
Атрофия | 1 | |
Базальные ганглии | Базальные ганглии | 1 |
Передний спиноталамический путь | Передний спиноталамический путь | 1 |
Критерии церебральной атрофии | Легкая степень | 1 |
Средняя степень | 2 | |
Тяжелая степень | 3 | |
Спинной мозг | 1 | |
Оценка тяжести Х-АЛД | 34 | |
Содержание и ключ: врач проводит оценку МРТ головного мозга пациента и присваивает баллы согласно за каждый признак. Баллы суммируются.
Каждая область оценивается как 0, если она без изменений; 0,5, если присутствовало одностороннее поражение; 1, если поражение или атрофия были двусторонними. Максимальный балл тяжести составляет 34; балл ≥ 1 считается патологическим.
Степень тяжести | Баллы по шкале Луис | Клиническое значение и рекомендации |
|---|---|---|
Ранняя стадия | менее 8 | Пациенты с таким результатом имеют высокие шансы на остановку прогрессирования заболевания после ТГСК. |
Прогностический порог | ≥ 9 | Это пороговое значение тяжести для проведения трансплантации. Результат ≥ 9 баллов ассоциирован с худшим ответом на трансплантацию и, соответственно, с более плохим прогнозом для пациента. |
Прогрессирование | 9-16 | У пациентов с исходно высокими баллами после трансплантации наблюдается клиническое и рентгенологическое ухудшение. |
Приложение Г2. Неврологическая функциональная шкала тяжести Х-АЛД [15]
Источник: Moser HW, Loes DJ, Melhem ER, et al. X-Linked adrenoleukodystrophy: overview and prognosis as a function of age and brain magnetic resonance imaging abnormality. A study involving 372 patients. Neuropediatrics. 2000;31(5):227-239. doi:10.1055/s-2000-9236
Тип: шкала оценки.
Назначение: функциональная неврологическая шкала оценки тяжести Х-АЛД.
Оценочный инструмент: шкала.
Содержание и ключ:
Функции | Балл |
|---|---|
Нарушения слуха/анализа слуховой информации | 1 |
Афазия/апраксия | 1 |
Потеря коммуникации | 3 |
Нарушения зрения/выпадение полей зрения | 1 |
Корковая слепота | 2 |
Нарушение глотания | 2 |
Кормление через назогастральный зонд | 2 |
Нарушения бега/гиперрефлексия | 1 |
Нарушения ходьбы/спастичность/без поддержки | 1 |
Спастическая походка (требуется помощь) | 2 |
Перемещение с помощью инвалидного кресла | 2 |
Отсутствие произвольных движений | 3 |
Эпизоды недержания мочи/кала | 1 |
Полное недержание мочи/кала | 2 |
Эпилептические приступы | 1 |
Максимальный балл | 25 |